3.1 PCR对照体内DNA复制
3.1 PCR 对照体内 DNA 复制
本节摘要:体内 DNA 复制是半保留、双向、需要 RNA 引物、前导链连续而滞后链分段的机器协作。PCR 只保留了“热变性代替解旋、人工引物代替引物酶、一种聚合酶反复复制一段短序列”。对照两者,才能解释为何 PCR 必须加引物、为何有突变率、为何它测不出端粒问题和染色质状态。
本节导读
阅读完本节,你应当能够:
- 用半保留实验的逻辑说明为什么新链总带着一条旧链当模板
- 指出体内复制体里解旋酶、引物酶、连接酶在 PCR 中各被什么替代
- 解释冈崎片段对理解滞后链和连接酶用途的意义
- 判断哪些基因组问题 PCR 根本看不见
PCR 已经会了,复制体多了什么
第 1.2 节里,你用 95 度打开双链。细胞不能把整个基因组煮开,那会把蛋白也煮熟。解旋酶在复制叉前方局部揭开拉链,单链结合蛋白护住解开的链,拓扑异构酶处理超螺旋紧张。PCR 用温度暴力替代这整套前处理。便宜,但也因此无法在生理温度下复制整条染色体。
引物问题更尖锐。已知的 DNA 聚合酶都只能在已有 3 端上加核苷酸,不能凭空开始。体内由引物酶放下短 RNA 引物;滞后链上每隔一段就要放一次,形成冈崎片段,RNA 随后被替换成 DNA,缺口由连接酶封上。PCR 把 RNA 引物换成你合成的 DNA 引物,并且只复制引物之间的短窗口。所以 PCR 不需要连接酶,除非你在做特殊组装。你必须提供引物,不是试剂盒在为难你,是聚合酶的化学局限。
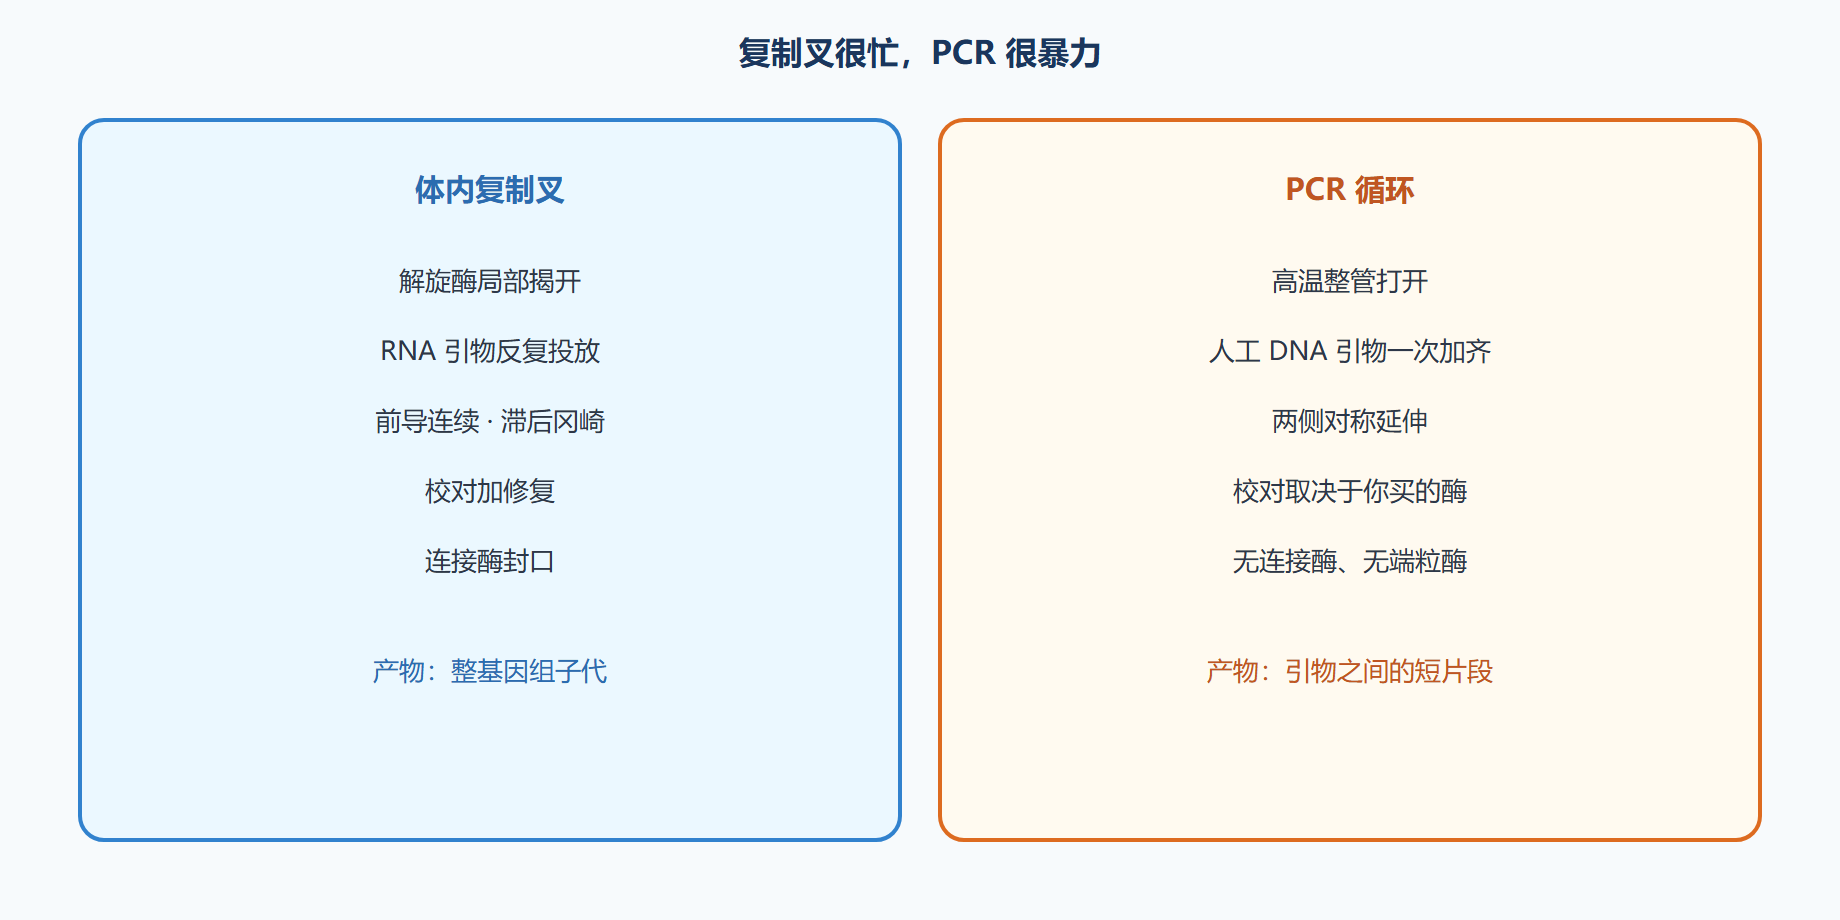
体内复制体 → PCR 替代 解旋酶 → 高温变性 引物酶 RNA 引物 → 合成 DNA 引物 钳制蛋白高持续 → 短产物不需要那么持续 校对核酸酶 → 高保真酶才有,Taq 基本无 连接酶封缺口 → 不需要,产物本来就是新双链 端粒酶补末端 → PCR 不管染色体末端
半保留是保真的几何方案。每条新双链保留一条亲代链当模板,错配有机会被校对抓到。梅塞尔森-斯塔尔用同位素密度把三种假说(全保守、半保留、分散)分成可观察的带:一代之后只有中间密度,排除全保守;二代出现轻带和中间带,排除分散。你不必重复那个实验,但要明白:PCR 产物在第一轮之后也是“模板加新链”,只是随后指数放大,原始分子很快被淹没。
| 问题 | 体内复制 | PCR |
|---|---|---|
| 如何打开双链 | 酶学局部打开 | 整管加热 |
| 引物从哪来 | 引物酶反复放 RNA | 你一次加好 DNA 引物 |
| 两条链怎么都做 | 前导连续,滞后分段 | 两边都用你的引物,对称循环 |
| 错误怎么办 | 校对加错配修复 | 看你选的酶,产物无细胞修复 |
| 复制范围 | 整基因组,多起点 | 一对引物之间 |
方向、保真、突变:把机制写成酶选型
聚合酶只能 5 向 3 延伸,这不是规定,是核苷酸加成的化学方向。体内滞后链因此必须分段。PCR 每轮把两条链都当模板,看似对称,但仍遵守 5 向 3:两条引物各自指向对方,扩出中间。引物画反了,扩的是无穷或什么都没有——这是方向约束的现场考。
校对来自 3 向 5 外切。装错的核苷酸更常离开活性位点被切掉。Taq 缺这项,错误率高一个数量级以上,末端常加一个 A,TA 克隆靠的就是这个“缺点”。有校对的酶更适合编码序列,有的因此不能用于 TA。选酶就是选你要不要体内那种校对。
突变不是只在病理里出现。复制体已经很准,加上错配修复更准,但基因组足够大时仍有剩余错误,这是变异的来源之一。PCR 把这段过程压缩到几小时并去掉修复,所以克隆必须测序。你在胶上看到正确大小,只证明长度,不证明字母。
⚠️ 常见坑:用基因组 PCR 条带有无来断言“这个基因没表达”。复制层面的 DNA 存在与转录不是一回事。没带更可能是引物或质量问题。表达请走 RNA 和蛋白。
💡 关键直觉:PCR 是复制的局部漫画。漫画能帮你扩片段,不能替代表观状态、复制时序和端粒。
复制起点、双向复制、真核多起点,解释了为何基因组能在一个细胞周期里复制完。PCR 没有起点调控,只有你设定的循环数。循环数过大,体系耗尽,非特异抬头——这是资源耗尽,不是“复制检查点”。不要把细胞周期语言套到管子上。
图 复制叉与 PCR 循环对照
工程实践:哪些问题 PCR 回答不了
PCR 看不见染色质是否开放、这轮细胞周期有没有复制过、端粒有多短、哪些起点被用了。这些问题要复制时序实验、染色质方法和端粒专用测定。把 PCR 阳性写成“基因组稳定”是越权。
抑制剂让复制体和 PCR 酶都会停,但细胞有分区和修复,管子没有。所以脏模板对 PCR 更致命。这把第 1.1 节和第 3.1 节焊在一起:体内机制再精巧,也救不了你管子里的血红素。
数字 PCR 和 qPCR 把复制过程变成定量工具,它们仍是 PCR,对抑制剂和扩增效率敏感。标准曲线的效率应接近 2 倍每循环;效率掉到明显低于这个窗口,定量会撒谎。效率问题常常是二级结构、过长扩增子、抑制剂,根源仍在复制化学。
体内还有损伤绕过聚合酶,遇到损伤会换更宽松的酶,突变率升高。PCR 遇到损伤模板可能直接停,表现为这个分子不扩增。临床 FFPE 样本片段化且有交联,短扩增子策略就是承认复制体走不远。
问题:为什么克隆必须测序而不能只看酶切大小?
因为 PCR 和体内复制都会写错字母,酶切只看几个位点是否还在。一个碱基替换可以毁掉活性位点却不改片段大小。校对酶降低频率,不等于这一管里的这一分子是精确的。
问题:连接酶在 PCR 里完全没用吗?
标准扩增不用。组装克隆、缺口填充、某些文库构建会用。那是把体内封口步骤请回管子,不是 PCR 循环的一部分。名字都叫连接,场景不同。
复制体还有滑链、回文处的发夹跳跃,造成微卫星不稳定。PCR 在单碱基重复区同样会滑,产物长度异质,克隆后测序看到一群不同长度。这不是污染,是聚合酶在低复杂度序列上的共性。高保真酶能减轻但不能消灭。设计引物应避开超长单碱基重复,扩增子也不要让重复占据大部分。损伤绕过在体内以突变为代价换生存;管子里没有这条路,损伤模板就是沉默分子。临床石蜡样本的短扩增子策略,是承认复制化学走不远。
拓扑异构酶抑制剂在细胞里造成复制叉崩溃,这是药物机制,也提醒:超螺旋不是抽象。质粒抽提中碱裂解过度会不可逆变性,超螺旋带消失,转化效率崩。操作上控制碱处理时间,就是在保护拓扑状态。PCR 不需要拓扑,所以它无法告诉你基因组是否正在复制、是否被药物卡住。要问复制进行时,需要标记掺入或复制叉蛋白的染色质免疫沉淀,而不是再加五个循环。
校对缺陷菌株用于体内诱变,教学上能看见突变率上升。不要把这种菌当普通克隆宿主,除非你想要突变库。PCR 用校对缺陷酶做随机突变库是同一逻辑的体外版,文库质量和循环数、dNTP 不平衡有关。这些是把“保真是可调参数”用到极端,日常克隆则把旋钮拧向高保真。
复制起点和细胞周期在管子里不存在,因此 PCR 阳性不能写成基因组稳定或复制完成。要看复制进行,用标记掺入或复制蛋白染色。端粒重复让普通 PCR 束手,专用方法才行。线粒体 DNA 拷贝数高,污染和环境残留容易假阳,空对纪律对 mtDNA 更严。数字 PCR 把复制过程变成计数,仍怕抑制剂。标准曲线的线性范围要盖住你的样品,外推的拷贝数是故事。诱变 PCR 做文库时记录循环数和酶,循环太多会让每个分子带一串突变,筛选变得吵。日常克隆则把循环停在刚看见带的地方,减少体外突变。保真是旋钮,用途决定方向。把旋钮写进方法,读者才能重复你的错误率。
体内复制体的钳制蛋白让聚合酶一次走很远,PCR的短产物不需要钳制,因此长片段才开始暴露持续合成的差异。长片段失败不要只加循环,要换酶和延伸时间,并检查模板是否已经被剪短。复制终止和相遇在细菌里是真实事件,管子里用循环数代替,耗尽后的平台期就是终止的漫画。突变检测扩增对聚合酶错误敏感,要用校对酶并设重复。看见的突变先问是不是扩增错误。克隆测序多个独立分子,而不是对产物直接测一个混合峰就下结论。混合峰更像群体,不是单分子真相。
长片段扩增把体内持续合成的难题请回管子:模板必须完整,酶必须能走远,延伸必须给足时间。三者缺一,循环再多也只放大短垃圾。把这三项写成开管前检查,和空对并列。损伤模板在体内可能被绕过,在管子里往往直接沉默,石蜡样本用短扩增子是承认走不远。诱变文库把保真旋钮拧向错误,日常克隆则拧向校对。用途决定旋钮方向,方向要写进方法。
体内复制叉有校对和修复,PCR 把校对压进酶的结构域。高保真酶换来更少突变,也换来对抑制剂更敏感。脏模板上普通酶有时反而能出带,那条带是扩增成功,不是序列可信。要编码序列正确,克隆后测序仍是终点,不要用胶上的亮度代替保真性。
要点串联
- 聚合酶不能凭空开始:体内 RNA 引物,PCR 人工引物。
- 高温替代解旋机器:所以 PCR 做不了生理条件下的全基因组复制。
- 滞后链分段解释连接酶:PCR 短窗口通常不需要它。
- 半保留是模板逻辑:新链永远对着旧链写。
- 校对可选项:Taq 无校对,高保真有,选型按用途。
- 胶上大小不是序列:编码克隆必须测序。
- PCR 看不见染色质和端粒:不要越权解释。
下一节从 DNA 走到 RNA:转录产物如何被 qPCR 读成循环阈值,以及内参怎样把定量带偏。