6.1 CRISPR实验设计到脱靶检查
6.1 CRISPR 实验设计到脱靶检查
本节摘要:CRISPR-Cas9 用 sgRNA 把核酸酶带到带有 PAM 的靶序列上切割。细胞用非同源末端连接或同源定向修复来处理切口,前者常造成插入缺失敲除,后者需要模板才能精确改写。实验设计从 PAM 和 sgRNA 特异性开始,到递送、切割验证、克隆筛选和脱靶检查结束。ZFN 和 TALEN 是更早的定点核酸酶,原理仍是“切开再修”,但编程难度更高,今日多数项目从 CRISPR 入门。
学习目标
阅读完本节,你应当能够:
- 解释 SpCas9 常见 PAM 为何限制靶点选择
- 按目标在 NHEJ 敲除和 HDR 精确编辑之间选型
- 用酶切、测序或报告系统验证切割,而不是只看表型
- 列出脱靶风险的降低与检测方法,不把“预测软件无命中”当成零脱靶
先选切得动的位点,再谈革命
打开基因组浏览器,找目标外显子附近的 PAM。对常用的化脓链球菌 Cas9,PAM 是靶点旁边的 NGG。没有 PAM,这把酶就停不下来。sgRNA 的前二十个碱基决定特异性,种子区靠近 PAM 的错配更致命。设计工具会打分,但打分不是实验。GC 适中、避开重复、避开常见 SNP,是入门过滤。同一基因设计两条独立 sgRNA,逻辑与 siRNA 双序列相同:表型要经得起换刀。
把它当成用门禁卡开一扇必须旁边有特定锁扣的门。锁扣就是 PAM。卡号是 sgRNA。锁扣不对,最精密的卡也刷不开。有人抱怨 CRISPR 在这段基因“没用”,常常是 PAM 密度低或染色质太紧,不是故事里的剪刀坏了。
敲除最小路径: 1 选编码区靠前的靶 容易移码 2 两条 sgRNA 独立 3 递送到细胞 质粒、RNP 或病毒 4 验证切割 T7 内切或测序 5 单克隆 确认等位基因状态 6 表型 加补回
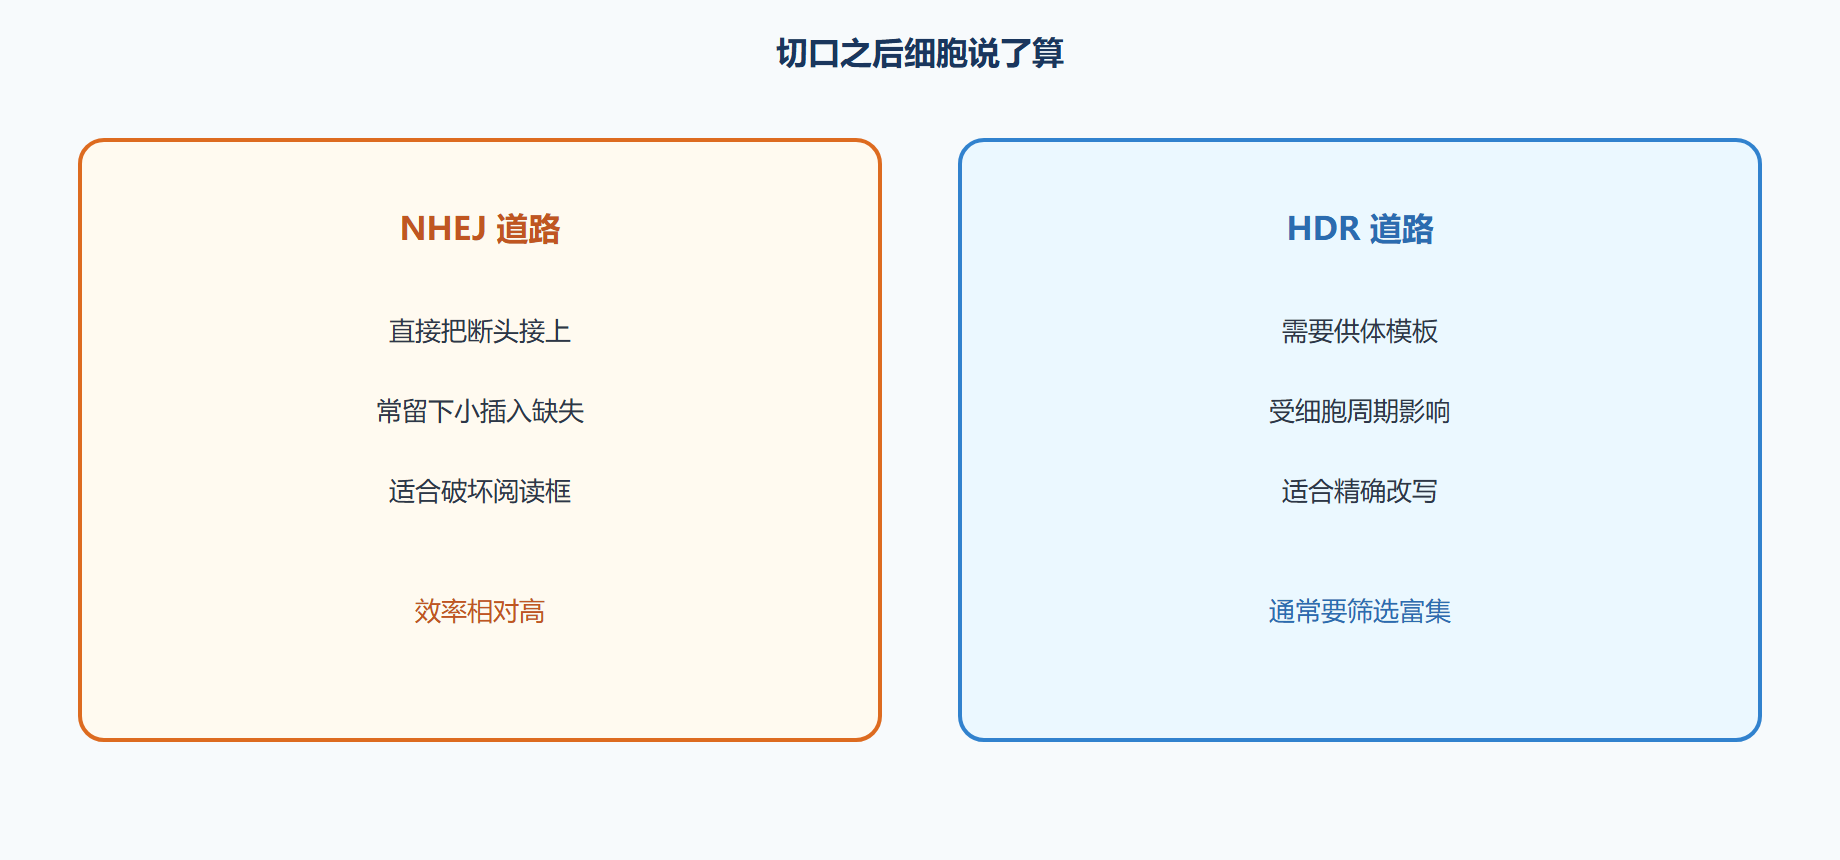
切割之后的生物学由细胞做主。NHEJ 容易在切口留下小插入缺失,破坏阅读框,适合敲除。HDR 在有供体模板且细胞处于合适周期时把新序列写进去,效率通常更低,需要筛选。非分裂细胞 HDR 更难,有时改用碱基编辑或切口酶策略减少双链断裂。选型先问:我要的是没这个蛋白,还是改一个氨基酸。
| 工具 | 编程方式 | 今日常见用途 |
|---|---|---|
| ZFN | 锌指蛋白工程 | 早期与部分工业 |
| TALEN | 重复单元对应碱基 | 对 PAM 不依赖的场合 |
| Cas9 核酸酶 | sgRNA 加 PAM | 通用敲除与 HDR |
| 切口酶 / 双切口 | 降低某些脱靶切割 | 更谨慎的断裂 |
| 碱基编辑 / 引导编辑 | 少依赖双链断裂 | 点修改 |
验证切割:表型来得太晚
转染后群体可以用 T7E1 或类似错配酶、毛细管电泳、Sanger 解卷积估计编辑率。这些是群体指标。功能实验若用未筛选的混合群体,野生型细胞会掩盖表型。单克隆测序看两个等位基因(二倍体)是否都坏了,杂合敲除常常几乎没有表型。西方印迹确认蛋白消失,仍要小心抗体和截短蛋白。
递送改变一切。核糖核蛋白复合体进细胞快、存在时间短,脱靶窗口较短。质粒表达久,编辑率可能高,脱靶和随机整合风险也高。病毒适合原代和体内,整合与免疫是另一笔账。选递送就是选暴露时间和剂量,不是选时尚。
⚠️ 常见坑:用一条 sgRNA 的细胞系做完全部论文,后来发现脱靶切了相关家族基因。独立 sgRNA 和补回在编辑实验里同样适用。
💡 关键直觉:CRISPR 的特异性来自 RNA-DNA 配对加 PAM,不是来自“基因编辑”这个词。配对允许错配时,刀会走错门。
脱靶检测:计算预测是筛,全基因组无偏方法(细胞里的切口捕获一类)更贵但更老实。预测空白不等于零脱靶,尤其高剂量、长表达。尽量降低酶的驻留时间,选高特异变体,仍要把关键脱靶位点测序抽查。
图 NHEJ 与 HDR 两条修路
工程实践:细胞系不是小鼠,小鼠不是人
细胞系基因组已经乱,三倍体、拷贝数变异让“双等位敲除”语义变复杂。先查拷贝数。原代细胞编辑率低,要用富集策略。小鼠胚胎编辑有嵌合,下一代基因型才稳。人体细胞治疗是法规路径,不是把细胞实验放大。第 6.5 节会把生殖系编辑标红。
CRISPR 干扰和激活不切割,用失活酶拉来抑制或激活域,适合调控研究,避免永久断裂。仍有脱靶占据。与 siRNA 比,它作用在 DNA 层,对已转录的 RNA 存量改变更慢。按问题选层。
ZFN/TALEN 在某些靶点或知识产权场景仍出现。FokI 要二聚,成对设计提高特异也提高门槛。理解它们有助于读早期文献,新项目除非有明确理由,不必从它们入门。
问题:切割效率低是 sgRNA 差还是递送差?
先用已知好用的阳性 sgRNA 测这批细胞的递送。阳性都低,是转染或酶活性。阳性高而你的靶低,是位点可及性或序列。染色质紧的靶可以换位点或改时间窗口,不要无限加质粒。
问题:测序没有插入缺失是不是没切?
大片段缺失可能让引物丢结合,看起来像野生型纯峰。用跨更大区域的引物或定量拷贝,排除“切掉了整个扩增子”。纯峰野生型也可能真的没切。
sgRNA 表达载体的启动子要匹配细胞:U6 在多数哺乳动物细胞工作,某些细胞需要换。终止信号的连续 T 不要落在靶序列里,否则转录提前停。RNP 的 sgRNA 需要化学合成或体外转录,体外转录的 RNA 要纯,否则先天免疫被激活,表型来自干扰素而不是敲除。这和 siRNA 的免疫假表型是亲戚。
单克隆筛选要预先算概率。编辑率 20% 的二倍体,双等位坏掉的克隆不多,要挑足够多克隆。挑到的“纯合”要用多个引物对确认不是大缺失造成的假野生。核型异常细胞系会让孟德尔假设失效。功能补回应使用沉默突变抗 sgRNA 的 cDNA,否则补回质粒会被继续切。细节决定你的挽救实验是不是真的挽救。
体内编辑的递送、免疫原性、 mosaicism 使验证更难。组织是细胞混合物,测序频率不等于每个细胞都编了。单细胞或克隆分析才能分清。临床前安全要看脱靶和组织分布,不是只看目标基因的一张胶。把细胞论文的验证清单原样贴进体内,会漏掉最危险的那些问题。
设计工具给出的评分只用于排序,最终用实验。避开外显子-外显子接头若你的目标是基因组 DNA 切割,那是 RNA 引物的思维,不要混。SNP 落在种子区会让刀失效或改特异,查一下目标细胞的基因型。双 sgRNA 删片段时验证缺失边界,复杂重排可能让引物误判。RNP 电转后活率与编辑率常反相关,滴定找可接受点。单克隆扩增时拍照记录形态,异常核型克隆早丢。补回实验的表达水平尽量接近内源,过表达挽救会引入新的假。脱靶抽查选预测前几位加编码区近亲基因。全部阴性不能写成基因组无脱靶,只能写成抽查位点未见。句子写准,比多做一张全基因组圈图更重要。
编辑后细胞的核型抽查在长期培养株上值得做,染色体灾难不是传说。混合群体的功能实验必须报告编辑率,低编辑率的阴性表型无信息。同源修复模板的同源臂和突变引入要避开向导再次切割,沉默识别短序列或种子区。不沉默会被反复切。碱基编辑的窗口内旁观者碱基要测,不要只看目标碱基。引导编辑的效率更低,对照更要强。体内嵌合用组织切片或单细胞分型,群体测序频率会骗人。把嵌合写成限制,比写成均一编辑更像实验。
混合群体不报编辑率的功能实验,阴性结果无信息。模板不沉默识别位点会被反复切。旁观者碱基和嵌合都要测,群体频率不是每个细胞都改了的证明。两条独立向导加补回,防脱靶冒充机制。预测软件空白不是零脱靶。递送决定暴露时间,核蛋白短、质粒长。生殖系是法规红线不是技术细节。
编辑率与功能绑在一起写。模板沉默识别位点。旁观者和嵌合要测。双向导加补回。预测空白不是零。核蛋白短暴露。核型抽查长期株。红线在法规不在影响因子。体外转录的向导要纯,否则免疫假表型。杂合敲除常常几乎无表型,单克隆要看两个等位基因。
编辑率、沉默识别、旁观者、嵌合、双向导、补回、预测限度、暴露时间、核型、法规红线,十项绑在方案里。低编辑率的阴性无信息。体外转录不纯会免疫。杂合常常无表型。群体频率不是每个细胞。技术能切,法规决定该不该切。
方案十绑:编辑率、沉默识别、旁观者、嵌合、双向导、补回、预测限度、暴露时间、核型、法规。十绑缺一,功能图降级。低编辑率阴性无信息。不纯向导会免疫。杂合常无表型。能切不等于该切。
把切口之后的修复当成细胞的决定,不是你的决定。你能选刀和模板,不能选每一条细胞走哪条路。所以验证看等位基因状态,不看平均表型。平均会把没切的细胞和切错的细胞搅成“有点效果”。
平均表型把没切和切错搅在一起,看起来温和,其实不可解释。解释权在等位基因,不在平均值。
切口是你的,修复路径是细胞的,结论只能写你验证过的那条等位基因状态。
没切的细胞会把平均值稀释成温和假象。
解释权留给测过的等位基因,不留给看起来温和的平均值。
设计向导时先避开常见变异和重复区。递送进细胞不等于切开。酶切错配实验阳性只说有错配,测序才能说等位基因发生了什么。混合峰不要当成纯合敲除。克隆挑多个单细胞来源,平均值会把没切和切错搅在一起。
一节小结
- PAM 是硬约束:没有锁扣刷不开门。
- 两条独立 sgRNA:防脱靶冒充机制。
- NHEJ 适合敲除,HDR 适合精确写:效率与细胞周期不同。
- 先验证切割再解释表型:混合群体会骗人。
- 递送决定暴露时间:RNP 短、质粒长。
- 预测软件不是零脱靶证明:关键位点要测。
- 生殖系与临床是法规问题:细胞系成功不自动外推。
下一节选工厂:同一个基因,细菌、酵母、哺乳动物车间交出的蛋白不是同一种货。