8.3 神经药理学与治疗策略
8.3 神经药理学与治疗策略
本节摘要:神经药理学利用药物分子干预神经系统的特定靶点来治疗疾病。由于血脑屏障的存在,中枢神经系统药物的分子设计面临特殊的约束。本章系统梳理主要神经药物的作用靶点、机制和临床应用,以及个体化治疗的趋势。
学习目标
阅读完本节,你应当能够:
- 描述血脑屏障对药物设计的约束及应对策略
- 阐述抗抑郁药、抗精神病药和抗癫痫药的主要靶点
- 理解药物基因组学在个体化用药中的角色
- 分析多靶点药物与精准治疗各自的优劣
血脑屏障:药物设计的特殊约束
大多数药物分子无法自由穿越血脑屏障。BBB只允许小分子量(<400-500 Da)、高脂溶性的分子通过被动扩散进入脑组织。大分子药物(如抗体、肽类药物)必须通过特殊手段才能到达脑内:设计能被BBB转运蛋白识别的分子("特洛伊木马"策略)、利用聚焦超声暂时打开BBB、或直接将药物注入脑脊液。
这些约束使得神经药物的开发比普通药物更困难、更昂贵。许多在体外实验中有效的化合物,因为无法穿透BBB而在临床试验中失败。
主要药物类别与靶点
抗抑郁药
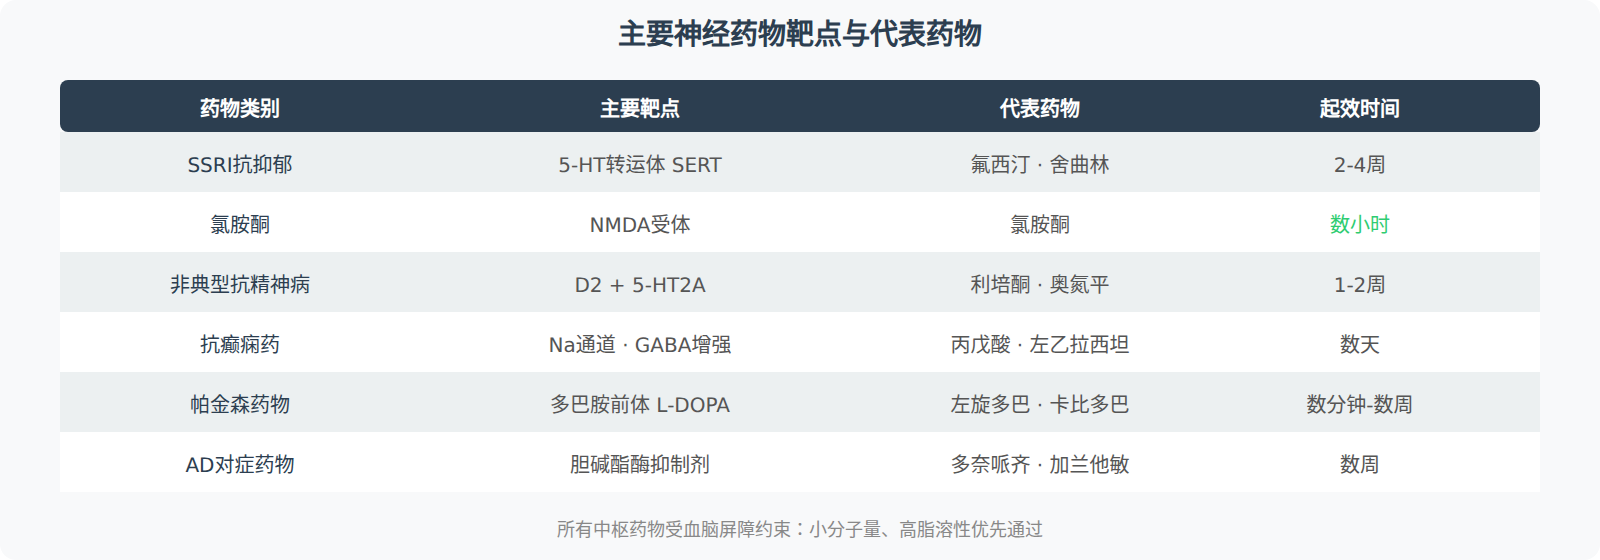
- SSRI(选择性5-HT再摄取抑制剂):氟西汀、舍曲林、帕罗西汀等。阻断5-HT转运体(SERT),增加突触间隙5-HT浓度。起效慢(2-4周),因为需要通过下游信号通路的适应性改变(如BDNF表达增加、前额叶神经元增生)来产生治疗效果。
- SNRI(5-HT和NE再摄取抑制剂):文拉法辛、度洛西汀等。同时增加5-HT和NE。
- 非典型抗抑郁药:安非他酮(多巴胺-NE再摄取抑制剂)、米氮平(α2拮抗+5-HT2/3拮抗)。
- 快速抗抑郁:氯胺酮(NMDA受体拮抗剂)可在数小时内产生抗抑郁效果,机制可能与mTOR通路激活和快速突触生成有关。
抗精神病药
- 第一代(如氟哌啶醇):强效D2受体拮抗剂,有效控制阳性症状但锥体外系副作用(EPS)明显。
- 第二代/非典型(如利培酮、奥氮平):对5-HT2A和D2受体都有拮抗作用,EPS较少但代谢副作用(体重增加、糖尿病风险)明显。
- 第三代(如阿立哌唑):D2部分激动剂——在多巴胺过高的脑区起拮抗作用,在多巴胺正常的脑区起激动作用,理论上副作用更均衡。
抗癫痫药
抗癫痫药物通过多种机制抑制神经元的过度同步放电:钠通道阻滞剂(苯妥英、卡马西平)、增强GABA功能(苯巴比妥、丙戊酸)、钙通道阻滞剂(乙琥胺)、突触囊泡蛋白SV2A调节剂(左乙拉西坦)。药物选择取决于癫痫类型和患者个体特征。
神经保护剂
对于神经退行性疾病,目前的药物主要是对症治疗(如左旋多巴治疗帕金森症状、胆碱酯酶抑制剂治疗AD症状),尚无真正能延缓疾病进程的疾病修饰药物。多个Aβ抗体(如aducanumab、lecanemab)在临床试验中显示出清除淀粉样斑块的能力,但临床获益的程度仍在争论中。
个体化治疗的趋势
精神药物的反应个体差异很大——同一种药物,同一剂量,在不同患者中效果和副作用可能截然不同。药物基因组学正在帮助解释这种差异:CYP2D6和CYP2C19等代谢酶的基因多态性影响药物在体内的代谢速度,5-HT转运体基因(5-HTTLPR)的多态性影响SSRI的疗效。
基于基因检测的个体化用药建议正在逐步进入临床实践:对于CYP2D6超快代谢者,常规剂量可能无效;对于慢代谢者,常规剂量可能引起严重副作用。未来,结合基因组学、脑影像和数字表型数据的多维度个体化治疗将成为标准。
⚠️ 神经药物的一个重要共性是"延迟起效":除了少数快速作用药物(如氯胺酮、苯二氮卓类),大多数精神药物需要数周才能达到治疗效果。这种延迟不是简单的"药物浓度累积",而是涉及突触和基因表达的缓慢适应性变化。
一节小结
- BBB是CNS药物设计的最大约束:限制了可到达脑内的分子类型和数量
- 抗抑郁药主要通过增加单胺浓度起效:延迟起效反映了下游适应性变化的需要
- 抗精神病药从D2拮抗发展到多靶点调节:副作用谱随靶点组合不同而变化
- 药物基因组学推动个体化用药:代谢酶和靶点基因的多态性影响疗效和副作用
- 神经退行性疾病尚缺疾病修饰药物:Aβ抗体等新策略在临床试验中
下一章我们看推动这些疾病机制研究的工具和技术。
深入理解:血脑屏障的克服策略
针对BBB的药物设计策略包括:设计小分子量(<400 Da)、高脂溶性的化合物;利用已有BBB转运系统的"特洛伊木马"策略(如将药物偶联到葡萄糖转运蛋白的底物上);利用聚焦超声暂时打开BBB(FUS已与微泡和药物联合使用,在临床试验中成功增加了脑内药物浓度)。
另一个重要方向是绕过BBB的给药途径:鞘内给药(intrathecal delivery)通过腰穿将药物直接注入脑脊液,绕过BBB直接到达脊髓和脑表面。这种策略在疼痛管理(鞘内吗啡泵)和神经退行性疾病(鞘内反义寡核苷酸治疗SMA)中已取得显著成功。
精神药物的研发困境
精神药物的研发面临一个独特的挑战:我们缺乏可靠的动物模型。抑郁、精神分裂和焦虑症本质上是人类特有的(或至少是高度认知化的)行为表型,很难在动物中完美模拟。现有的动物模型(如强迫游泳实验、束缚压力实验)只能模拟某些行为特征,而非完整的疾病状态。这导致许多在动物实验中表现出色的候选药物在人类临床试验中失败。
近年来,一个有希望的方向是利用人诱导多能干细胞(iPSC)分化为患者特异性的神经元,在体外构建更贴近人类的疾病模型。这些模型可以直接研究患者神经元的分子和细胞表型,也为高通量药物筛选提供了新平台。
补充:神经药物研发的管线示意
精神与神经药物的研发遵循标准化的临床阶段流程。下面用一个简化的管线清单,把从靶点发现到上市后的关键决策点串起来,帮助你理解为什么一款新药平均需要10-15年:
神经药物研发管线示意 ──────────────────────────── 靶点发现期 疾病机制研究 → 候选靶点(如5-HT转运体、NMDA受体) │ 高通量筛选(iPSC神经元模型/分子对接) 临床前阶段 动物药效学 + 毒理学 + 药代动力学(ADME) │ BBB穿透性评估 ← 中枢药物特有的关卡 Ⅰ期临床 健康志愿者安全性/耐受性/剂量爬坡 Ⅱ期临床 小样本患者初步疗效与生物标志物 Ⅲ期临床 大规模随机双盲对照试验(金标准) 审批上市 监管审评 + 上市后Ⅳ期监测 ──────────────────────────── 关键瓶颈: Ⅱ→Ⅲ期过渡失败率最高(靶点有效性不足)
这条管线的每一步都在回答不同的问题:临床前阶段回答"分子能否到达靶点且安全",Ⅱ期回答"机制在人体中是否真的有效",Ⅲ期回答"疗效能否在足够大的患者群体中复现"。中枢药物额外多一道BBB关卡——许多外周药物在动物实验中表现出色,却因无法穿越血脑屏障而止步于临床前。
理解这个流程对临床医生同样重要:它解释了为什么指南中"超说明书用药"总是带有不确定性——缺乏Ⅲ期证据的药物在个体患者身上的风险收益比没有可靠数据支撑。它也为患者教育提供了框架:一个新药上市并不意味着"终局",上市后监测(Ⅳ期)仍在持续收集罕见不良反应数据。对罕见病而言,这个管线正在被"加速审评""同情用药"等机制缩短,但每一处缩短都以牺牲部分长期安全性数据为代价,需要在速度与审慎之间权衡。