4.2 振动与转动光谱
4.2 振动与转动光谱
本节摘要:转动光谱测量分子转动的量子化能级,间距由转动常数 B 决定;振动光谱(红外、拉曼)测量分子振动的能级,其特征频率由约化质量和键的力常数决定,是"分子的指纹"。硬转子刚性振动只是零阶模型,真实的键能伸缩和振动-转动耦合会在光谱上表现为谱系和谐带,这些细节反过来揭示了分子内结构。本节用球/非球陀螺与谐振子模型,从特征光谱反推分子的键长和力常数等结构参数。
学习目标
阅读完本节,你应当能够:
- 写出刚性转子能级公式,从转动谱线间距反推键长
- 写出谐振子能级与选择定则,解释谐带中的泛频
- 区分红外活性和拉曼活性振动,解释相互排斥规则
- 用转动-振动谱线间距估算力常数与约化质量的影响
一、转动是分子的"慢舞"
一个双原子分子可以自由转动,转动能级是量子化的。刚性转子模型下,转动能量 F(J) = B·J(J+1),J=0,1,2,…,其中转动常数 B = h²/(8π²I),I = μr² 是转动惯量,μ 是约化质量。选择定则 ΔJ = ±1 意味着一根转动吸收峰只对应一次跃迁,两条相邻谱线的间距刚好是 2B。由谱线间距 → B → I → 键长 r,这就得到了"用光谱测键长"的标准流程。
转动光谱十分重要,因为它是少数能给出"键长绝对值"的技术。但转动谱彼此靠得很近,仪器要有极高的分辨率。
二、振动是分子的"伸缩"
双原子分子振动的零阶模型是谐振子:能量 E_v = (v+1/2)hν,相邻能级等距 hv。真实分子不是理想弹簧——湮灭项让振动能级间距随 v 越来越小,甚至出现"谐"中一个分子的峰实际上略不同。选择定则 Δv = ±1(只有几位置)。
振动特征频率 ν = (1/2π)√(k/μ),其中 k 是力常数,μ 是约化质量。用同位素替换(如把 H 换成 D),μ 变大而 k 几乎不变,于是从红移倍数就能推断化学生物里的力和键强,无需直接测量力。
我们写一段代码,用简谐模型预测 H₂O 中 O–H 键的振动频率与氘代后的同位素移动。
import math # O-H 与 O-D 的振动频率比较 k = 700.0 # N/m, 典型 O-H 键力常数(粗略) amu = 1.6605e-27 # kg,1 原子质量单位 def vibr_freq(mass_u): mu = mass_u * amu return (1/(2*math.pi)) * math.sqrt(k/mu) # 约化质量 μ = m1*m2/(m1+m2) mH, mO, mD = 1.008, 15.999, 2.014 mu_OH = mH*mO/(mH+mO) mu_OD = mD*mO/(mD+mO) nu_OH = vibr_freq(mu_OH) nu_OD = vibr_freq(mu_OD) print(f"O-H 伸缩振动频率 ≈ {nu_OH/1e12:.0f} THz → 波数~{nu_OH/3e10:.0f} cm⁻¹") print(f"O-D 伸缩振动频率 ≈ {nu_OD/1e12:.0f} THz") print(f"同位素移动比 ν_OH/ν_OD = {nu_OH/nu_OD:.3f} (≈ √(μ_OD/μ_OH))")
OD 键的红移使水分子的 C–D 伸缩峰从约 3600 cm⁻¹ 移到约 2600 cm⁻¹。这一下子是质谱-红外联用、同位素示踪、蛋白质动态研究里很常见的判断依据。
三、红外活性与拉曼活性
不是所有振动都会出现在红外谱中。红外活性要求振动改变分子的偶极矩;拉曼活性则要求振动改变极化率。对中心对称分子,二者互斥——这是第3章相互排斥规则的直接应用。判断一个振动活动与否,光靠"振动会不会让电子云变形"这个物理直觉,就能推出不少结构信息,配合群论可系统计算。
四、真实案例:振动-转动光谱推断键长与力常数
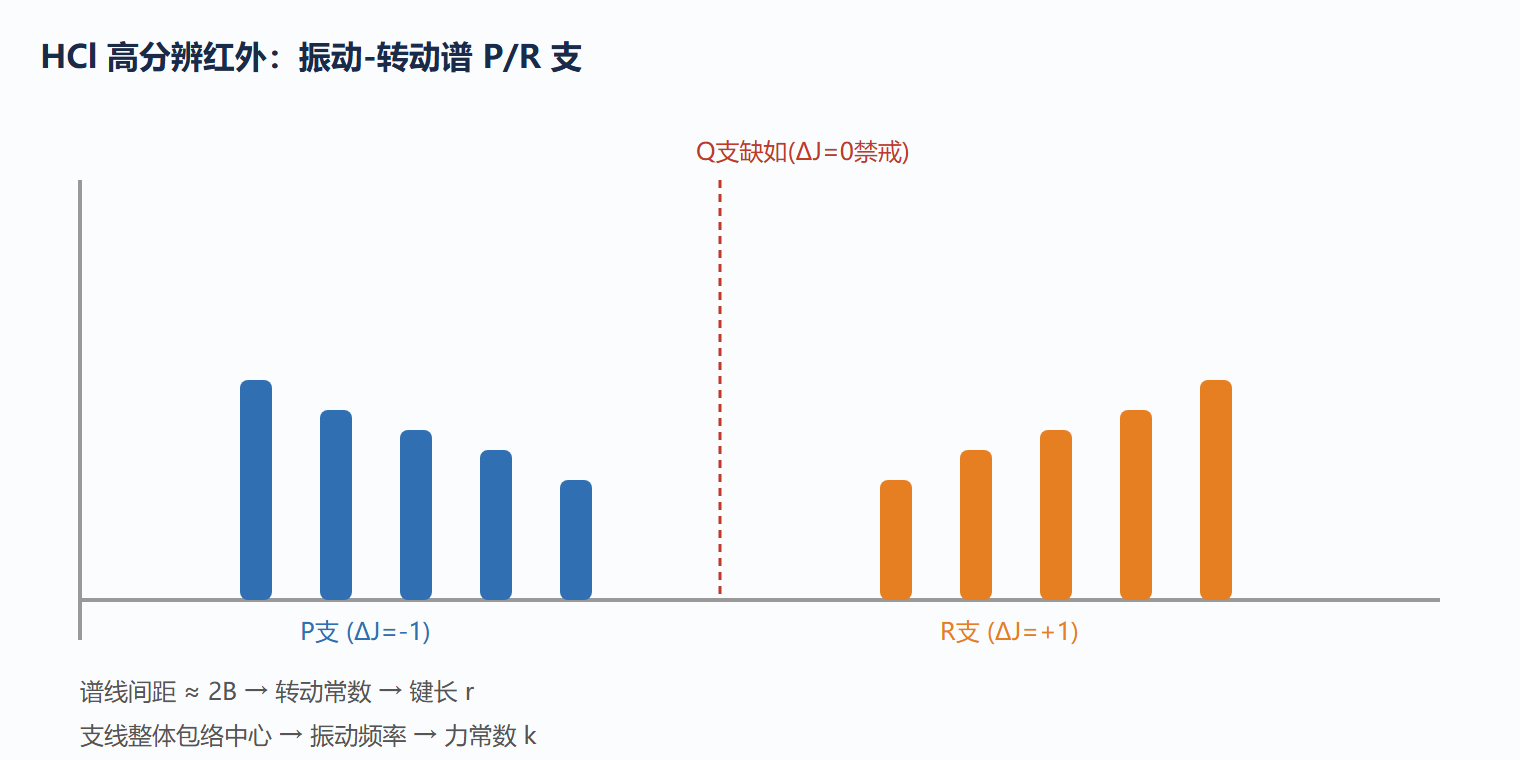
H‑Cl 的红外谱在高分辨率下不是一根单峰,而是振动-转动偶合构成的一串 P/R 支线:中心有一个"缺口"(Q 支缺如,因为 ΔJ=0 的双原子分子跃迁禁戒),左右的等间距谱花反映转动结构。从相邻线距算出的 2B 得到 Cl 核间距的事实,而从支线整体算振动频率再由 ν 反推力常数。这是"一次测量同时得键长与力常数"的典型范例。关键是:转动能级间距本身信息量极大,只给一条高斯峰的仪器逐步被改进。
4.2 图:双原子分子振动-转动谱的 P/R 支结构
五、与其他章节的关联
振动-转动光谱建立在第3.1 节的量子化能级基础上,选择定则由第3.3 节对称性决定。第8章界面分析里"表面是否吸附了该官能团",也常靠红外谱的特征峰来确认——同一套原理延展到了表面科学。
本节要点回顾
- 转动常数:B = h²/(8π²I),谱线间距 2B 直接给出键长
- 谐振子振动:E_v=(v+1/2)hν,频率 ν=(1/2π)√(k/μ)
- 同位素效应:D 替换使 μ 变大、峰红移,可推键力常数
- 红外/拉曼活性:需偶极矩变化 / 极化率变化,中心对称分子两者互斥
- P/R 支:高分辨率下振动-转动偶合,一次测量可得键长+力常数