5.2 反应机理与活化能
5.2 反应机理与活化能
本节摘要:一个看似简单的总反应,往往由几步基元反应组成。阿伦尼乌斯方程 k = A·e^(-Ea/RT) 把速率常数与温度联系起来,其中活化能 Ea 是反应物越过能垒所需跨越的能量。测量不同温度下的速率常数并作阿伦尼乌斯图(ln k 对 1/T 为直线),能从斜率求出活化能。碰撞理论与过渡态理论分别从"足够快碰撞"和"过渡态活化焓/熵"两个角度定量解释了阿伦尼乌斯参数,是理解催化为何能改变速率的钥匙。
学习目标
阅读完本节,你应当能够:
- 写出一级基元反应与链反应的机理,并识别速率控制步骤
- 用阿伦尼乌斯方程解释温度对速率常数的影响并求 Ea
- 说明碰撞理论与过渡态理论各自给出的阿伦尼乌斯参数的意义
- 解释催化剂降低活化能从而加速反应而不改变平衡的机理
一、总反应背后的"粒"与"步"
一次反应写成的化学方程式往往是"总反应",但分子动起来要几步。一个总反应 B 通常是基元反应序列的叠加,只有基元反应才严格遵守计量级数相一致的速率定律。链反应(如卤代烷的取代、燃烧)还含引发、链传递、终止等步骤。关心机理,是因为只要找出最慢的那步(速率控制步骤),总速率基本就由它说了算。
二、阿伦尼乌斯方程:分子穿过一堵墙
阿伦尼乌斯在 1889 年给出速率常数随温度变化的经验关系:k = A e^(-Ea/RT)。取对数得 ln k = ln A - Ea/(RT)。这意味着 ln k 对 1/T 作图是直线,斜率 = -Ea/R,截距 = ln A。于是"测几个温度下的 k,作图求斜率"就成了实验确定活化能的标准流程。
活化能 Ea 可以理解为"分子要越过的那道能垒"。玻尔兹曼分布告诉我们,温度升高时处于高能态的分子比例指数式上升——这正是为什么"升温 10 度速率往往翻 2 倍"(范特霍夫近似)的根本原因,也说明所谓"催化"为什么只在合适温度下才显著。
我们写代码,用 5 个温度下的实测速率常数作阿伦尼乌斯回归,求出活化能并检验。
import numpy as np # 卤代烃水解实测: T(K) 与速率常数 k(1/s) T = np.array([300, 310, 320, 330, 340]) k = np.array([7.9e-6, 3.1e-5, 1.1e-4, 3.6e-4, 1.0e-3]) R = 8.314 # 线性回归: ln k vs 1/T slope, intercept = np.polyfit(1.0/T, np.log(k), 1) Ea = -slope * R / 1000.0 # kJ/mol A = np.exp(intercept) print(f"活化能 Ea ≈ {Ea:.1f} kJ/mol") print(f"指前因子 A ≈ {A:.2e} 1/s") # 用模型外推 350 K 的速率常数 k350 = A * np.exp(-Ea*1000.0/(R*350)) print(f"外推 350 K 的 k ≈ {k350:.3e} 1/s")
得到的活化能通常在几十到上百 kJ/mol 量级,而指前因子与"碰撞频率"同量级但有方向性修正。外推本身有风险——若反应在图温区间内机理改变(如有两个竞争步骤),直线会拐弯,此时单线性外推就不可靠,这正是实验方法学上要当心的坑。
三、两个微观理论
- 碰撞理论:把反应当作分子间的"有效碰撞",只有能量超过阈值的碰撞才导致反应。它成功给出速率大致量级,但用经典碰撞频率往往高估实际反应——因为它忽略了分子要"恰好取向"才有效。
- 过渡态理论(活化络合物):假设反应物先达到一个能量最高的活化络合物(过渡态),再分解为产物。它把活化能分解成活化焓 ΔH‡ 与活化熵 ΔS‡ 两项:ΔH‡ 决定能垒高低,ΔS‡ 反映过渡态相对反应物的自由度变化。这个框架解释了"为什么有些反应虽然是放热的却很慢"。
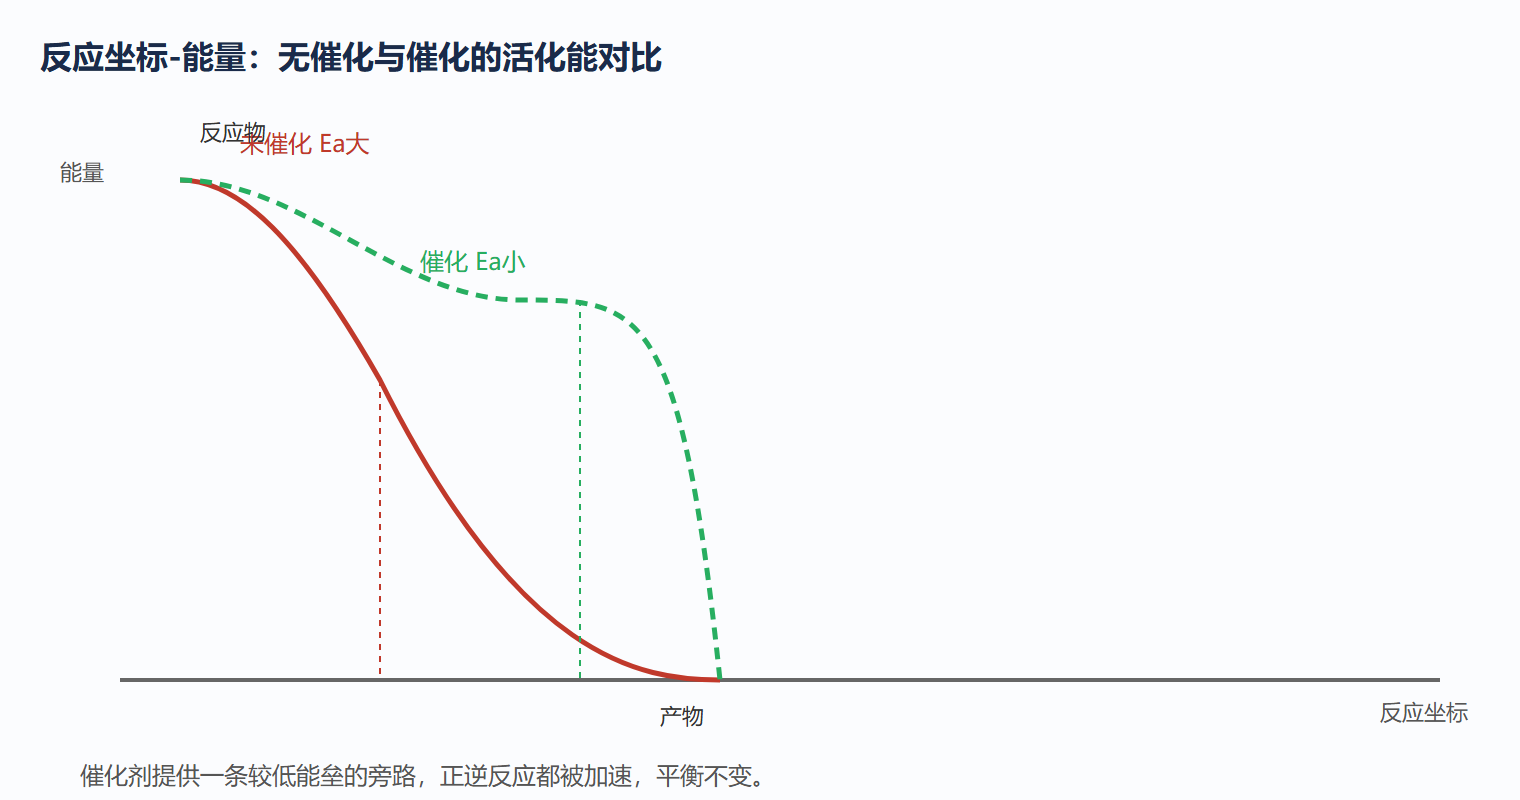
这两个理论的关系可用一张"反应坐标-能量"图直观表达。
5.2 图:过渡态理论与催化降垒
四、真实案例:为什么食品在冰箱里"慢下来"
食品变质大多是被酶催化的水解、氧化反应。把"每 10 度速率翻倍"的近似套进去:2 到 8 摄氏度的普通冷藏,相对室温(约 25 度),货架期大致可延长数倍到十几倍。这正是"冷链"的经济道理——不是微生物被冻死了,而是微生物生长的速率被活化能和低温显著压低。arrhenius 建模把"保质期"这种原本靠经验拍脑袋的指标,变成"结合氧化/微生物生长的 Ea 定量推算货架期"的科学流程。
五、与其他章节的关联
活化能来自分子必须跨过的能垒,能垒的微观结构由第3章量子化学(键断裂与形成)决定,而其热力学背景(ΔH‡、ΔS‡)连接第2章的焓与熵。到了第7章,电极过程的活化能(交换电流密度)也遵循同一套阿伦尼乌斯逻辑。
本节要点回顾
- 基元反应与速率控制步骤:总反应由基元反应构成,最慢步决定总速率
- 阿伦尼乌斯方程:ln k = ln A - Ea/RT,ln k 对 1/T 直线,斜率给 Ea
- 碰撞 vs 过渡态理论:一个强调有效碰撞,一个分解为 ΔH‡/ΔS‡ 两项
- 催化降垒:催化剂提供较低能垒旁路,加速反应但不移动平衡
- 冷链科学:用活化能定量推算食品货架期,低温压低反应速率