2.2 烯烃与炔烃:pi电子的反应性
2.2 烯烃与炔烃:pi 电子的反应性
摘要:烯烃与炔烃的核心反应是亲电加成:pi 电子进攻亲电体生成碳正离子(或环鎓离子)中间体,后者被亲核体捕获。马氏规则不是需要死记的规定,而是"更稳定的碳正离子优先形成"的必然结果。炔烃因 sp 杂化碳电负性更强,加成取向与烯烃一致但产物可被进一步转化。
加成是怎么发生的
以丙烯与 HBr 为例,机理两步:
第 1 步(慢,决速步) pi 电子 ──► H,H–Br 键电子 ──► Br 生成 2-溴丙基正离子?不,生成 异丙基碳正离子 (CH3-C+H-CH3) 因为:H 加到含氢较多的 C1 上,正电荷落在 C2 —— 仲碳正离子 第 2 步(快) Br- 孤对 ──► C+ ,得 2-溴丙烷(马氏产物)
如果 H 加到 C2,正电荷落在 C1,那是伯碳正离子——稳定性差得多,路径概率极低。马氏规则 = 碳正离子稳定性规则。这个还原解释立刻能推广:丙烯与次氯酸(HOCl)加成,OH 落在取代更多的碳上,因为那个碳带更多正电荷。
两个重要的"非经典"加成
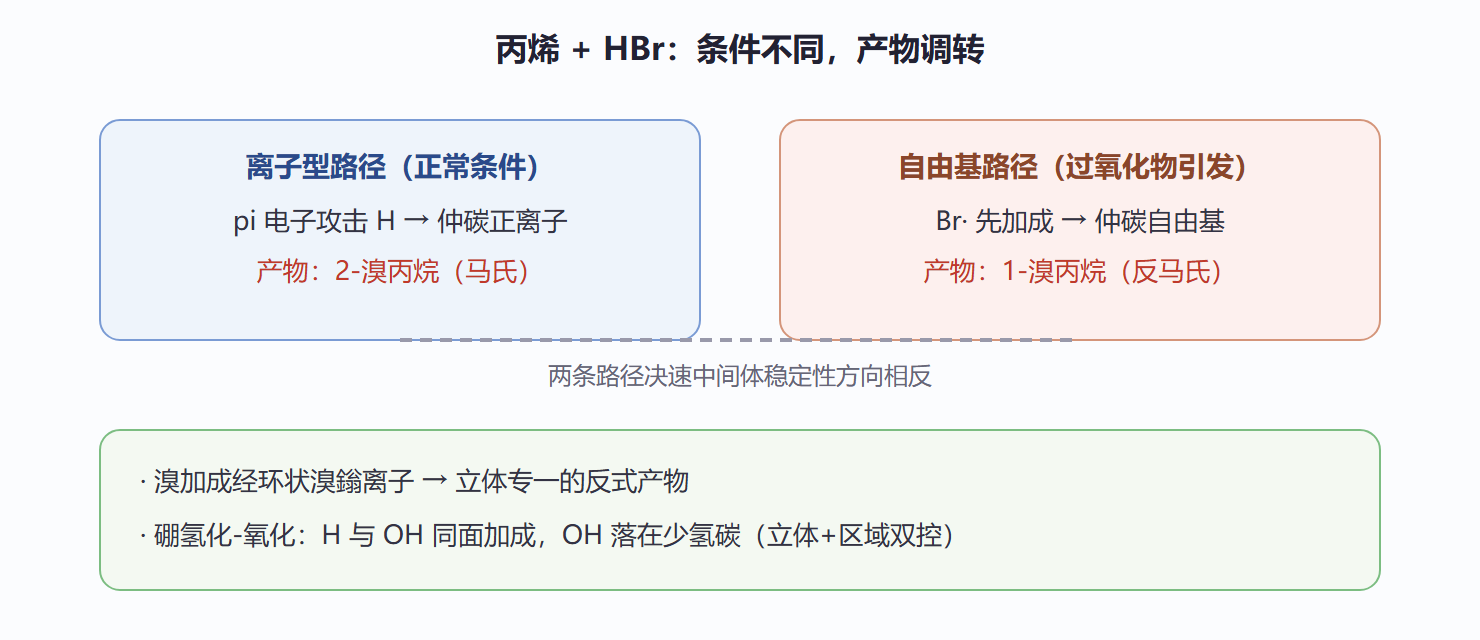
溴的立体专一反式加成:溴与烯烃先形成环状溴鎓离子,溴负离子只能从背面进攻(类似 SN2 的背面进攻),产物反式。这是立体化学章节(第 3 章)的好素材:环己烯加溴只得到反-1,2-二溴环己烷。
自由基反马氏加成:HBr 在过氧化物引发下与丙烯加成,得到 1-溴丙烷(反马氏)。机理换成自由基链:溴自由基先加到 pi 键,生成更稳定的仲碳自由基。注意——只有 HBr 有这个行为,HCl 和 HI 的链传递步骤能量上不划算。
图 2-2 烯烃两条加成路径的对照
炔烃:加成之上还能再走一步
炔烃有两套 pi 键,加成可以停在一分子试剂(生成卤代烯/烯醇醚)也可以继续到烷烃。更有用的是部分加成控制在烯烃阶段的方法(如 Lindlar 催化剂加氢得顺式烯烃、钠-液氨得反式烯烃)——这两条路线是合成指定烯烃构型的标准答案,第 7 章合成设计会反复调用。
末端炔烃还有一条烯烃没有的路:炔氢酸性(pKa 约 25),用氨基钠去质子得炔负离子,再与伯卤代烃发生烷基化——这是少数能"干净地延长碳链"的反应之一。
💡 关键直觉:遇到任何加成题,先问"决速中间体是碳正离子还是自由基?"——稳定性排序(3° > 2° > 1°)给出区域选择性,中间体几何(平面碳正离子 vs 环鎓离子)给出立体选择性。
本节要点回顾
- 亲电加成两步机理:先加 H 生成碳正离子(决速),再被亲核体捕获
- 马氏规则的本质是更稳定碳正离子优先,无需死记
- 溴加成经溴鎓离子,反式专一;过氧化物下 HBr 走自由基路径、区域选择性反转
- 炔烃可用 Lindlar(顺)/钠-液氨(反)定点停在烯烃
- 末端炔负离子的烷基化是延长碳链的利器,只能用伯卤代烃(仲、叔会走消除,见第 4 章)
动手计算:马氏规则其实是能量算术
丙烯与 HBr 加成给出 2-溴丙烷为主产物,方向由中间体碳正离子稳定性决定:仲正离子比伯稳定约 50-60 kJ/mol。把这个差值放进玻尔兹曼天平,10^(-ΔΔG/2.3RT):室温下 10^(10) 的比例——所以"马氏产物占优"不是规则而是能差的必然。同理,过氧化物效应(Kharasch)生成反马氏产物,是因为链式机理换成了溴自由基加成,放热步骤反而偏向生成更稳定的仲自由基。
# 中间体能差换算产物比 import math dG = 55.0 # kJ/mol, 伯 vs 仲碳正离子 for T in (298, 500): ratio = 10 ** (dG / (2.303 * 8.314e-3 * T)) print(f"T={T}K: 仲正离子路径优势 ~10^{ratio:.0f}") # 室温 10^9.6 —— 完全的动力学控制
数据档案:pi 键的参数面
| 键 | 键能 (kJ/mol) | 加成对象 | 氢化热 (kJ/mol) | 共振稳定化 |
|---|---|---|---|---|
| C=C | 611(σ 348 + π 263) | HX, X₂, H₂O | 乙烯 136 | - |
| C≡C | 837(两 π 各 ~269) | HX, H₂O→醛酮 | 乙炔 175 | - |
| 苯环 π | 离域 | 取代而非加成 | 苯 208(比 3×136 低 151) | 151 |
# 用氢化热差衡量共轭/张力 expected = 3 * 136.4 # 三个孤立双键的氢化热 benzene = 208.4 cyclohexene = 119.7 print(f"苯的共振能 ~ {expected - benzene:.0f} kJ/mol") print(f"环己烯与乙烯氢化热差 ~ {136.4 - cyclohexene:.0f} kJ/mol(环张力贡献)")
延伸讨论:pi 电子是"暴露在外的现金"
双键与三键的高反应性来自 π 电子对突出于 σ 骨架之外、且键能比 σ 低三成,任何缺电子物种(H⁺、Br₂ 被极化后、过氧自由基)都能取用。共轭则把"现金"存成"活期"——能量降低、反应位点扩散(1,2 与 1,4 加成并存,第 4 章亲电加成的动力学/热力学控制即此)。第 3 章将看到 π 体系也定义了一类新的立体化学对象(E/Z),而第 7 章 Diels-Alder 反应是 π 体系"成对变现"的最高效形式:一步同时生成两个 σ 键与最多四个手性中心。
炔烃的反应面比烯烃窄但更深:三键碳 sp 杂化使乙炔 pKa 达 25,足以被氨基钠拔氢生成炔负离子——这是烃类里罕见的"稳定碳负离子",也是增长碳链的经典入口(炔负离子+卤代烃烷基化,再部分加氢或水合成醛酮)。炔烃水合走 Markovnikov 路线得烯醇再异构为酮(Hg²⁺ 催化),而硼氢化-氧化反马路线得醛——同一底物、两套试剂、两个互补产物,这一对反应在第 7 章合成路线设计中反复出现,值得当成本节的保留节目背下来。
共轭二烯的 1,2/1,4 加成竞争值得用数字记住:HBr 对 1,3-丁二烯加成在 -80°C 给 80% 的 1,2 产物、40°C 给 80% 的 1,4 产物——温度旋钮直接切换动力学与热力学控制。这个体系是有机化学里"产物分布可以随条件改变"的最干净演示,也是第 4 章热力学/动力学控制语言的出发点。理解它,后面遇到的羟醛区域选择、烯醇负离子平衡都能套用同一分析框架。