7.2 碳碳键形成反应
7.2 碳碳键形成反应
摘要:合成有机化学的核心是造碳碳键,主力工具分四类:格氏/有机锂(亲核碳进攻羰基)、炔负离子(干净的一碳/烷基延长)、烯醇化学(羟醛缩合及相关 C-烷基化)、傅克酰基化(芳环上接酰基)。每种工具有明确的使用边界,选错工具的路线即使"能走通"也会被收率与副反应拖垮。
四大工具对照
| 工具 | 造的键 | 前体要求 | 主要限制 |
|---|---|---|---|
| 格氏 RMgX | R–C(羰基) | 卤代烃制 RMgX | 全程无水;底物不能含活泼氢/羰基 |
| 炔负离子 | sp–sp3 键 | 末端炔 + 强碱 | 烷基化只能用伯卤代烃(否则 E2) |
| 烯醇负离子 | α-C 与羰基碳/卤代烃 | 有 α-H 的羰基 | 需防 O-烷基化与多烷基化 |
| 傅克酰基化 | 芳环–酰基 | 富电子芳环 + 酰氯 | 强钝化环不反应;需 AlCl3 |
选型逻辑一句话:要接的碳是 sp3、sp 还是芳香碳?要接的另一端是羰基、烷基还是酰基?两个问题定工具。
图 7-2 碳链延长策略矩阵
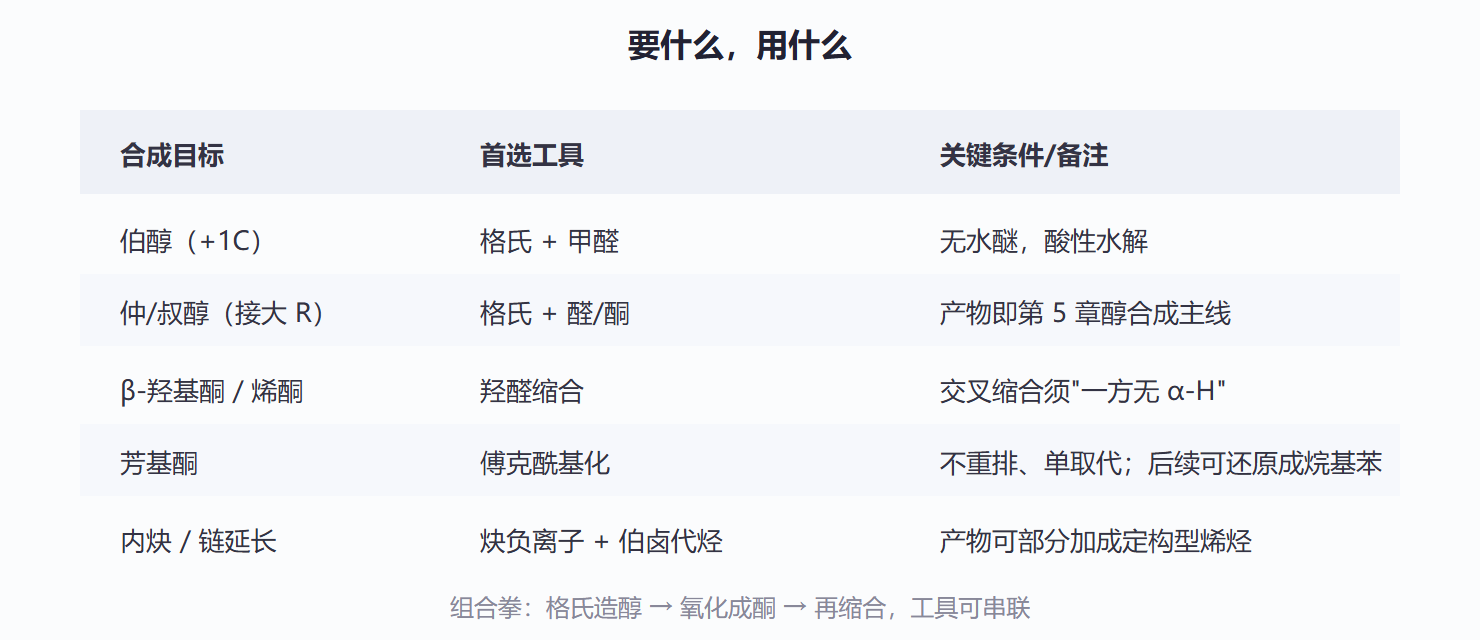
工具的边界:三个失败案例
案例一:想用格氏试剂与 4-羟基丁醛反应造二醇——失败。格氏首先夺取羟基的活泼氢自杀(酸碱反应快于加成)。正确做法:先把醇保护成硅醚,格氏加成后脱保护。
案例二:想用炔负离子与 2-溴丙烷烷基化——得到的是丙烯(E2 消除压倒 SN2)。炔负离子虽是碳负离子,碱性极强,遇到仲/叔卤代烃就变成碱。它只跟伯卤代烃和甲基卤愉快合作。
案例三:想在苯胺环上做傅克酰基化——失败。氨基与 AlCl3 络合成盐,环反而钝化。正确做法:乙酰化保护氨基(变成酰胺基,仍活化但不再毒化催化剂),酰基化后水解复原。
三个失败对应三条纪律:格氏怕活泼氢、炔负离子怕仲叔卤、傅克怕氨基与钝化环。记边界比记反应本身更保命。
组合拳示例
目标:从苯和丙酮出发合成 2-苯基-2-丙醇。路线:苯 → 溴化/格氏 → PhMgBr + 丙酮 → 酸性水解得目标。若目标换成 2-苯基-2-丁醇,丙酮换成丁酮即可;若要引入的手性中心必须单一构型,则需要手性助剂或不对称催化(见 7.3)。碳骨架 → 官能团 → 构型,三步走完成合成设计。
💡 关键直觉:把每类成键反应想成"插头与插座"——格氏是万能插头(进攻一切羰基),烯醇负离子是可编程插座(既能当受体又能当供体)。设计路线就是在插头插座之间画连线。
本节要点回顾
- 选型两问:接什么杂化的碳、接到哪类受体上
- 格氏怕水怕活泼氢、炔负离子只配伯卤、傅克怕氨基与钝化环
- 羟醛缩合一次延长两个碳并预装 C=C,是构建不饱和骨架的捷径
- 傅克酰基化 + 还原 等价于"不重排的烷基化"
- 工具可以串联,但每一步都要核对前一节逆合成分析给出的位置与构型
动手计算:增碳反应的"选择性价目表"
把主力的 C–C 键工具按产物类型与选择性排价:格氏加成(构 C–C,无 β 选择性问题但对官能团极敏感)、羟醛缩合(α-选择性依赖 LDA/温度)、Michael 加成(1,4 专一)、Diels-Alder(一步四键、endo 专一)。以 Diels-Alder 为标杆算"键经济":环戊二烯+马来酸酐一步生成三根 σ 键与两个手性中心,原子经济性 100%——对比之后的多步官能化路线,一步顶五步。
# 原子经济性 = 目标分子量/反应物总分子量 rxns = {"Diels-Alder(环戊二烯+马来酸酐)": (2045, 2045), # 无副产物 "Wittig(Ph3P=O副产)": (2700, 2700+278), "格氏+CO2制酸": (740, 740+0)} for name, (prod, tot) in rxns.items(): print(f"{name}: 原子经济性 {prod/tot*100:.0f}%") # Wittig 的三苯氧膦"行李"是原子经济性的经典反面教材
数据档案:C–C 键工具箱分区
| 反应 | 形成键型 | 选择性 | 常见官能团耐受 |
|---|---|---|---|
| RMgX 加成 | C–C(sp³) | 无 | 差(怕水/羰) |
| 羟醛/Claisen | C–C(β/α位) | 依条件 | 中 |
| Michael | C–C(1,4) | 高 | 中 |
| Suzuki/Stille | C(sp²)–C(sp²) | 高 | 好 |
| Diels-Alder | 两根 C–C | endo/顺式 | 好 |
# 1,2 vs 1,4 加成的亲核体分类 nucleophiles = {"RLi(硬)": "1,2", "NaBH4(硬)": "1,2", "R2CuLi(软)": "1,4", "硫醇(软)": "1,4", "胺": "1,4(可逆)"} for n, site in nucleophiles.items(): print(f"{n:12s} -> 主攻 {site}") # HSAB 在 α,β-不饱和羰基上的实战版
延伸讨论:偶联化学改写了逆合成
二十世纪末钯催化交叉偶联(Suzuki、Heck、Negishi,2010 诺奖)把"芳基-芳基/芳基-烯基键"从难断难连变成模块化操作:逆合成分析现在优先寻找可偶联切口(Ar–X + ArB(OH)₂),复杂分子的"砌块化"程度因此飞跃。本册第 4 章的离子型引擎负责小分子片段的构建,本章偶联负责砌块拼接——现代合成路线几乎都是"离子型引擎 + 偶联装配线"的双层结构。
一个真实案例展示工具选择:合成布洛芬的侧链有两种经典思路——BHC 路线用 Pd 催化的羰基化一步接入乙酸基(原子经济性 77%),传统 Boots 路线用 Darzens 反应多步构建。两条路线的选择差异正好覆盖本节的"偶联 vs 极性增碳"两大门类,而评价标准已从产率扩展到 E 因子与催化剂回收——这一案例将在第 8 章绿色化学一节完整复盘。
偶联反应的实操边界也要知道:Suzuki 需要底物耐受碱与水相(对部分酯、酰胺可能带来水解问题),Stille 的有机锡毒性使其在工艺上被回避,Negishi 对官能团最温和但试剂制备麻烦。选择偶联不是查到名字就完事,而要在"底物兼容性-毒性-成本-收率"四轴上打分——这与本章其他工具的选择逻辑一致:反应清单是菜单,不是圣旨。