2.3 自旋、泡利原理与量子态
2.3 自旋、泡利原理与量子态
本节摘要:电子除了在空间中的运动(轨道角动量),还有一种没有经典对应的内禀角动量——自旋。自旋的发现是量子力学最具戏剧性的故事之一:斯特恩-格拉赫实验原本想验证空间量子化,却意外证明了自旋的存在。泡利不相容原理建立在自旋概念之上,它规定两个电子不能处于完全相同的量子态——这个看似简单的约束,直接决定了原子的壳层结构、元素周期表的排列和化学键的形成。
斯特恩-格拉赫实验的意外发现
阅读完本节,你应当能够:
- 描述斯特恩-格拉赫实验及其对自旋的证明
- 阐述自旋的量子力学性质(取值、无经典对应物)
- 说明泡利不相容原理的内容和推论
- 解释自旋-轨道耦合及其对能级的修正
- 对比费米子和玻色子在统计行为上的差异
一个意外发现:斯特恩-格拉赫实验
1921年,斯特恩和格拉赫做了一个实验:让一束银原子穿过一个不均匀磁场,观察原子束的偏转。如果角动量是经典矢量(可以指向任何方向),原子束应该连续展开成一个宽带。但如果量子力学是对的——角动量的z分量只能取离散值——原子束应该分裂成有限几条。
实验结果是:银原子束分裂成了两条。按照当时的理论(只有轨道角动量),角量子数l取某个值时,mₗ有(2l+1)个取值。如果原子处于l=0的基态(s态),(2l+1)=1,应该只有一条不偏转的束线,不分裂。但实验清楚地看到了两条。
这个"多出来"的一条,无法用已知的轨道角动量解释。1925年,乌伦贝克和古德施密特提出:电子有一种内禀角动量,称为"自旋",其量子数s = ½,自旋z分量只有两个取值:mₛ = +½(自旋向上)和 mₛ = -½(自旋向下)。银原子基态有一个价电子,总角动量取决于这个价电子的自旋——两个取值对应两条分裂束线。
自旋是量子力学中最"非经典"的概念之一。它不是电子真的在自转(如果按经典角动量计算,电子表面速度需要超过光速),而是一种内禀的、不可消除的角动量,就像质量和电荷一样是粒子的基本属性。
自旋与轨道角动量的对比
| 性质 | 轨道角动量 | 自旋 |
|---|---|---|
| 来源 | 电子在空间中的运动 | 电子的内禀属性,无经典对应 |
| 量子数l或s的取值 | l = 0, 1, 2, ... | 电子s = ½(固定) |
| z分量的取值 | mₗ = -l, ..., +l(共2l+1个) | mₛ = -½, +½(共2个) |
| 空间波函数 | 非零(s轨道除外) | 无空间依赖(不是位置函数) |
| 大小 | L² = l(l+1)ℏ² | S² = s(s+1)ℏ² = ¾ℏ² |
自旋不需要空间波函数来描述——它是内禀的。完整的电子量子态由空间波函数ψ(x,y,z)和自旋态|↑⟩或|↓⟩共同决定。
泡利不相容原理:两个电子不能"住同一个房间"
1925年,沃尔夫冈·泡利提出了一条原理:在同一个原子中,不可能有两个或更多电子具有完全相同的四个量子数。这条原理后来被推广为:两个全同费米子(自旋为半整数的粒子)不能处于相同的量子态。
泡利原理的推论极为深远。我们来看几个直接后果:
每个轨道最多容纳2个电子:一个空间轨道由(n, l, mₗ)标记,再考虑两种自旋取向(mₛ = ±½),每个轨道最多2个电子(自旋必须相反)。这就是为什么氢原子基态(1s)只有1个电子,而氦原子基态(1s²)有两个。
壳层结构的量子力学起源:n=1的壳层最多容纳2n² = 2个电子;n=2最多8个;n=3最多18个。当一层填满后,多余电子开始填下一层。这直接解释了元素周期表的周期性。
元素周期表的排列:第1周期(H, He)——1s轨道填2个电子就满了。第2周期(Li到Ne)——2s和2p轨道共8个电子。第3周期(Na到Ar)——3s和3p共8个电子(3d要到第4周期才填,这是能级交错的结果)。整个周期表的逻辑,从泡利原理就能基本推出。
电子填充顺序(简化): 1s → 2s → 2p → 3s → 3p → 4s → 3d → 4p → 5s → 4d → 5p → 6s → 4f → 5d → 6p ... 每个轨道容量:s→2, p→6, d→10, f→14
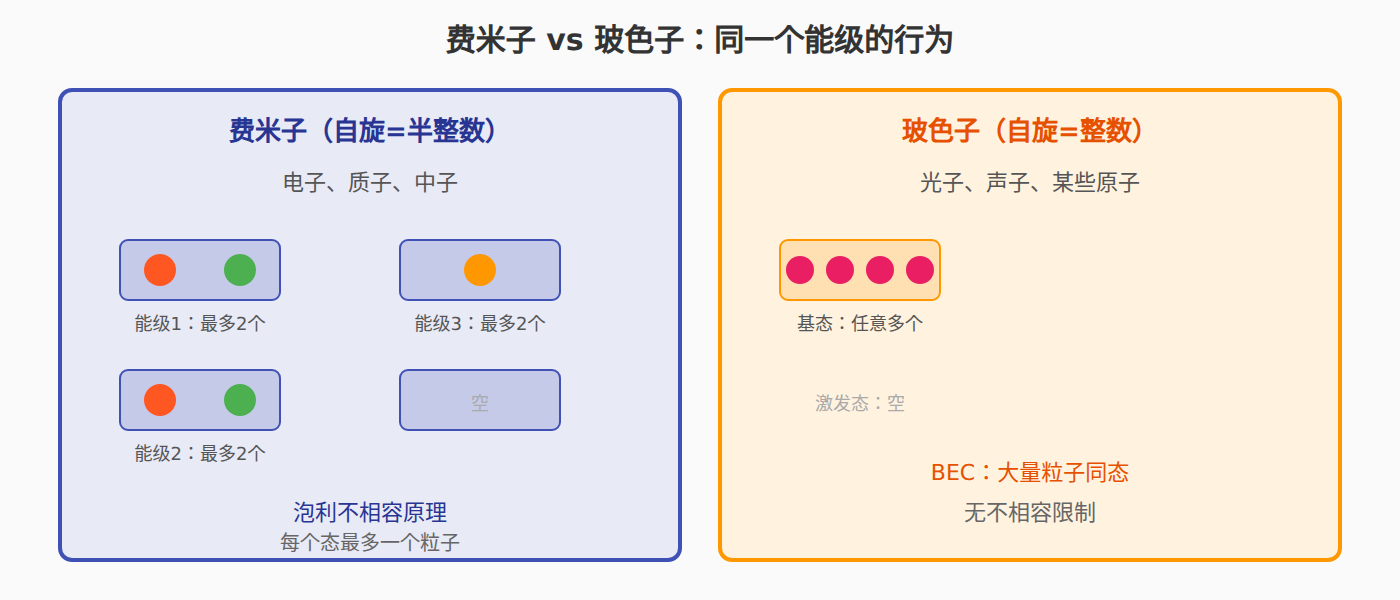
图:费米子 vs 玻色子的统计对比
自旋-轨道耦合:精细结构的门户
电子在原子中绕核运动时,从电子的"视角"看,原子核在围绕电子转——带电的原子核运动产生磁场,这个磁场与电子的自旋磁矩相互作用。这就是自旋-轨道耦合(spin-orbit coupling)。
自旋-轨道耦合的能量修正量与Z⁴(原子序数的四次方)成正比,对于轻原子(如氢)非常小(精细结构分裂约10⁻⁴ eV量级),但对于重原子(如铅Z=82)可以非常大,甚至影响化学性质。
自旋-轨道耦合的物理后果是:原来的能级(由n和l确定)进一步分裂成两个子能级(对应总角动量量子数j = l + ½和j = l - ½)。这就是氢原子光谱精细结构的来源之一。
# 自旋-轨道耦合对氢原子能级的修正(简化模型) # 精细结构常数 α ≈ 1/137 alpha = 1 / 137.036 def fine_structure_shift(n, l, j): """ 简化的精细结构修正(包含相对论和自旋-轨道) 修正值 ΔE ≈ (α²/n²) × E_n × f(n, l, j) 返回相对于非相对论能级的修正量(eV) """ E_n = -13.6 / (n * n) # 非相对论能级 # 简化因子:j=l+1/2时 f=1/(l+1), j=l-1/2时 f=-1/l if j == l + 0.5: f = 1.0 / (l + 1) if l > 0 else 0 else: f = -1.0 / l if l > 0 else 0 delta_E = (alpha ** 2 / (n * n)) * abs(E_n) * f return delta_E print("氢原子2p能级的精细结构分裂:") dE_j32 = fine_structure_shift(2, 1, 1.5) # 2p_{3/2} dE_j12 = fine_structure_shift(2, 1, 0.5) # 2p_{1/2} print(f" 2p_3/2 修正: {dE_j32*1000:.4f} meV") print(f" 2p_1/2 修正: {dE_j12*1000:.4f} meV") print(f" 分裂: {abs(dE_j32-dE_j12)*1000:.4f} meV")
费米子与玻色子:自旋决定统计
自旋不仅影响单个粒子的行为,还决定了多粒子系统的统计性质。自旋为半整数(1/2, 3/2, ...)的粒子叫费米子,服从费米-狄拉克统计,受泡利不相容原理约束。自旋为整数(0, 1, 2, ...)的粒子叫玻色子,服从玻色-爱因斯坦统计,不受泡利原理约束。
电子、质子、中子都是费米子。光子是玻色子。由偶数个费米子组成的复合粒子(如某些原子核)可以是玻色子。
费米子和玻色子的差异在极端条件下表现得最明显。当玻色子被冷却到极低温度时,大量粒子可以占据同一个量子态——这就是玻色-爱因斯坦凝聚(BEC),第7章会详细讨论。费米子永远不会凝聚到同一个态,但在极低温下会形成"费米海"——从最低能态开始逐级填充。
完整的量子态描述
综合本节和前两节的内容,原子中一个电子的完整量子态由五个参数确定:
- 空间波函数ψ_{nlmₗ}(r,θ,φ)——由(n, l, mₗ)三个量子数确定
- 自旋态χ_{mₛ}——由mₛ确定
完整的波函数写作空间部分和自旋部分的乘积:Ψ = ψ_{nlmₗ} · χ_{mₛ}。泡利不相容原理的精确表述是:不可能有两个电子具有完全相同的Ψ。
这套量子数和泡利原理构成了一切原子结构问题的基础。有了它们,我们才能理解第3章的氢原子能级、第4章的多电子原子壳层结构,以及第5章光谱线的起源和选择定则。
💡 关键直觉:泡利不相容原理不是电子之间的"排斥力",而是量子统计的约束。两个电子并不互相推开——它们只是不能"共享"同一个量子态。这个约束的数学表述涉及多粒子波函数的反对称性。
一节小结
- 自旋是电子的内禀角动量(s=½),没有经典对应,斯特恩-格拉赫实验首次观测到
- 泡利不相容原理:两个电子不能有完全相同的四个量子数
- 泡利原理直接决定原子的壳层结构和元素周期表的排列
- 自旋-轨道耦合使能级进一步分裂(j = l ± ½),是精细结构的主要来源
- 费米子(半整数自旋)服从泡利原理,玻色子(整数自旋)不服从
- 完整的电子量子态由(n, l, mₗ, mₛ)四个量子数确定