1.1 细胞周期失控与凋亡逃逸
1.1 细胞周期失控与凋亡逃逸
本节摘要:细胞周期由 Cyclin-CDK 复合物驱动、由三个检查站把关,凋亡则是清除异常细胞的自杀程序。肿瘤的起点,是这套"油门+刹车+自毁装置"同时失灵——本节拆解失灵的具体分子机制,并落到 p53 这位"基因组守护者"身上。
承接全册主线:这是逃逸故事的第一幕,逃逸者首先要做的是不再听命于周期的指挥,并销毁自己的死亡传票。学完本节,第 2 章的癌基因与抑癌基因才有落脚点。
一枚细胞的一生,本该由谁来指挥
正常细胞的一生被精确编排:G1 期决定是否分裂,S 期复制 DNA,G2 期做复制质检,M 期完成分裂。指挥系统由两套零件构成——周期蛋白(Cyclin)像轮班司机,随周期起伏合成与降解;周期蛋白依赖性激酶(CDK)像发动机,只有与当班 Cyclin 结合才点火。刹车则交给检查站:G1/S 检查站核对生长信号与 DNA 完好性,G2/M 检查站核对复制是否出错,纺锤体组装检查站核对染色体是否正确挂上纺锤体。任何一项不合格,细胞被扣在站内:要么修复,要么启动凋亡自毁。
肿瘤细胞的第一桩罪行,就是伪造通行证。以结肠癌的经典序列为例:APC 基因失活让 Wnt 通路持续放行,细胞在没有任何生长信号的情况下拿到 G1/S 的通行证;接着 KRAS 突变把下游信号锁死在"开"的位置。两步之后,细胞周期从"应需运转"变成"永动运转"。这正是"癌基因激活+抑癌基因失活"在时间维度上的含义——第 2 章会展开这份突变清单,这里先记住因果顺序。
拒绝死亡:凋亡的两条通路如何被拆除
即便周期失控,机体还有第二道防线:程序性死亡。凋亡有两条执行通路。外源通路:细胞毒性 T 细胞表面的 FasL 与靶细胞 Fas 结合,接头蛋白招募 Caspase-8,启动蛋白酶级联。内源通路更常被肿瘤盯上:DNA 损伤、缺氧等应激使线粒体外膜通透化,细胞色素 c 溢出,与 Apaf-1 组装凋亡体,激活 Caspase-9。两条通路最终都汇入 Caspase-3 这位"执行者",把细胞切成整齐的凋亡小体,被邻居安静吞噬——不发炎、不留痕。
肿瘤拆除这套装置的手法至少有三种。其一,p53 失活:约半数人类肿瘤存在 TP53 突变,DNA 受损后本应升高的 p53 不再转录 p21(刹车)和 Bax(促凋亡),细胞带着损伤继续分裂。其二,Bcl-2 家族失衡:淋巴瘤中经典的 t(14;18) 易位把 BCL2 基因推到强启动子下游,抗凋亡蛋白过量,线粒体膜不再通透化——这就是"滤泡性淋巴瘤细胞怎么杀都不死"的分子解释。其三,Caspase 抑制与生存通路劫持:PI3K/AKT 通路的持续激活让 Bad 磷酸酸化失活,促凋亡信号被掐断在第 2 章将要讲的信号高速公路上。
⚠️ 常见误区:把凋亡抵抗等同于"不死"。肿瘤细胞并非不会死——它们常常死于代谢压力和血供不足,只是不再"应指令而死"。这个差别在治疗上性命攸关:化疗与放疗很大程度上是"借刀杀人",借助凋亡机制清除肿瘤;凋亡机器被拆得越彻底,放化疗越不敏感。
一个案例:从活检切片回推分子的故障
一位 58 岁女性,结肠镜发现溃疡型肿物,活检病理示中分化腺癌。免疫组化回报:p53 呈强阳性细胞核堆积(突变型 p53 的典型表现),Ki-67 阳性率约 70%。这两个结果串起来读:Ki-67 是 G1 到 M 期细胞都表达的增殖标记,70% 意味着七成细胞在周期内奔忙,对照正常黏膜隐窝仅基底部少量阳性——周期失控的直接证据;p53 堆积提示突变蛋白失去了诱导凋亡的能力,DNA 损伤被允许累积。后续基因检测若再发现 APC 与 KRAS 突变,就凑齐了"通行证伪造+油门锁死+裁判缺席"的三件套。这个案例的解读流程(增殖标记看速率、p53 看质检、驱动基因看油门),在日后读任何病理报告时都可以复用。
细胞周期与凋亡要点对照
| 维度 | 正常细胞 | 肿瘤细胞 |
|---|---|---|
| G1/S 检查站 | 生长信号+DNA 完好才放行 | Wnt/RAS 异常使检查站形同虚设 |
| p53 角色 | 损伤后暂停周期,必要时启动凋亡 | 半数肿瘤突变失活,质检停摆 |
| 线粒体凋亡 | Bax/Bak 通透化,Cyt c 释放 | Bcl-2 过量,膜电位稳定 |
| 对放化疗 | 损伤触发凋亡,敏感 | 凋亡通路残缺,耐受增强 |
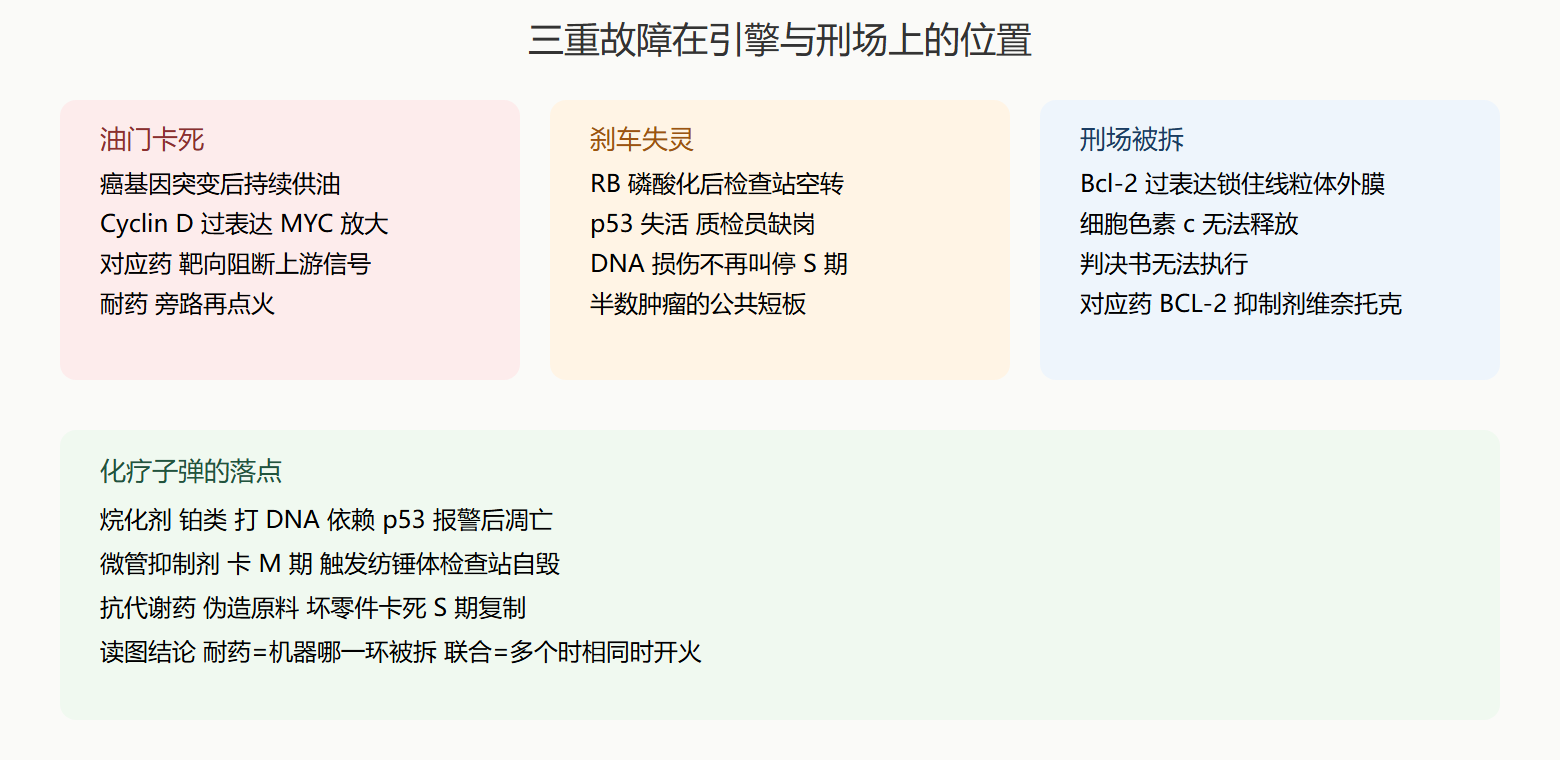
💡 关键直觉:把肿瘤的起始理解为"三重故障"——油门卡死(癌基因)、刹车失灵(抑癌基因)、自毁装置被拆(凋亡抵抗)。三重故障极少一次凑齐,所以癌变是多年多步骤的累积过程,这也解释了为什么年龄是癌症最大的危险因素。
本节要点回顾
- 周期引擎:Cyclin-CDK 复合物是分裂的发动机,检查站是质检关卡,二者失守即失控。
- 三重故障模型:癌基因激活、抑癌基因失活、凋亡抵抗,共同定义了"失控"。
- p53 的枢纽地位:一半人类肿瘤的 TP53 突变,使 DNA 质检与凋亡指令同时停摆。
- 凋亡两条通路:外源(Fas-Caspase-8)与内源(线粒体-Caspase-9),汇合于 Caspase-3。
- 治疗的含义:放化疗依赖完整的凋亡执行机制,凋亡机器被拆除是耐药的早期根源。
下一节把镜头从单个细胞拉开,看看这枚失控的细胞及其后代,还会进化出哪些装备。
治疗视角:周期与凋亡是化疗药的靶位图
理解了引擎与自毁装置,化疗药的作用位置就能落图:烷化剂与铂类造成 DNA 交联损伤,"报警"走的是 p53 通路——所以 TP53 突变的肿瘤对这类损伤的凋亡应答钝化,耐药在机制层面早已注定;微管抑制剂(长春新碱、紫杉类)把细胞卡在有丝分裂中期,触发的是"纺锤体检查站失守后的自毁";抗代谢药(5-FU、吉西他滨)伪造核苷酸原料,让 S 期的复制工厂装上坏零件。反过来,Bcl-2 高表达的肿瘤(如滤泡性淋巴瘤)"接到了死刑判决却拆掉了刑场",这正是 BCL-2 抑制剂维奈托克的设计动机——不是杀细胞,而是"恢复行刑能力"(7.1 节的临床落地)。把药物想象成瞄准周期不同时相与凋亡机器不同零件的子弹,耐药与联合用药的逻辑就不再需要死记。
周期-凋亡故障图
一个算例:多步骤累积的时间表
把癌变放到数量级上感受:一个体细胞每次分裂平均引入约 1-10 个碱基的点突变,结直肠癌从首个驱动突变(APC)到出现临床症状平均累积 15-20 年、需要 5-8 个驱动事件的配合。这解释了三件事:其一,年龄是最大危险因素(细胞分裂次数是分母);其二,"潜伏期长"意味着预防干预有巨大的时间窗;其三,儿童肿瘤少见但不罕见——它们多走"一次突变打中发育关键基因"的捷径(如视网膜母细胞瘤的 RB 双打击),而非几十年累积。数量级还能校准恐慌:一次 CT 的辐射剂量约 5-10 mSv,对应的额外终生癌症风险在千分之一量级——真实存在、但远小于"每天一包烟"的量级(后者以倍数计提升多种癌症风险)。