1.2 药物的分子语言与人体背景页
1.2 药物的分子语言与人体背景页
本节摘要:药物用分子的语言与人体对话。本节把这门语言的"语法"一次讲清——化学键与官能团是字母,手性与解离是语调,酶与受体是对话对象,器官系统是语境。它是第2章分子设计与第3章药理学的共同地基。
药物的定义很朴素:能够改变生物体生理或生化功能的化学实体。但"改变功能"这四个字背后,是一场分子层面的对话——药物分子用官能团和空间构型"说话",人体内的靶点蛋白用结合口袋"应答"。学这门语言,要从字母表开始。
一、分子语言的字母表:键与官能团
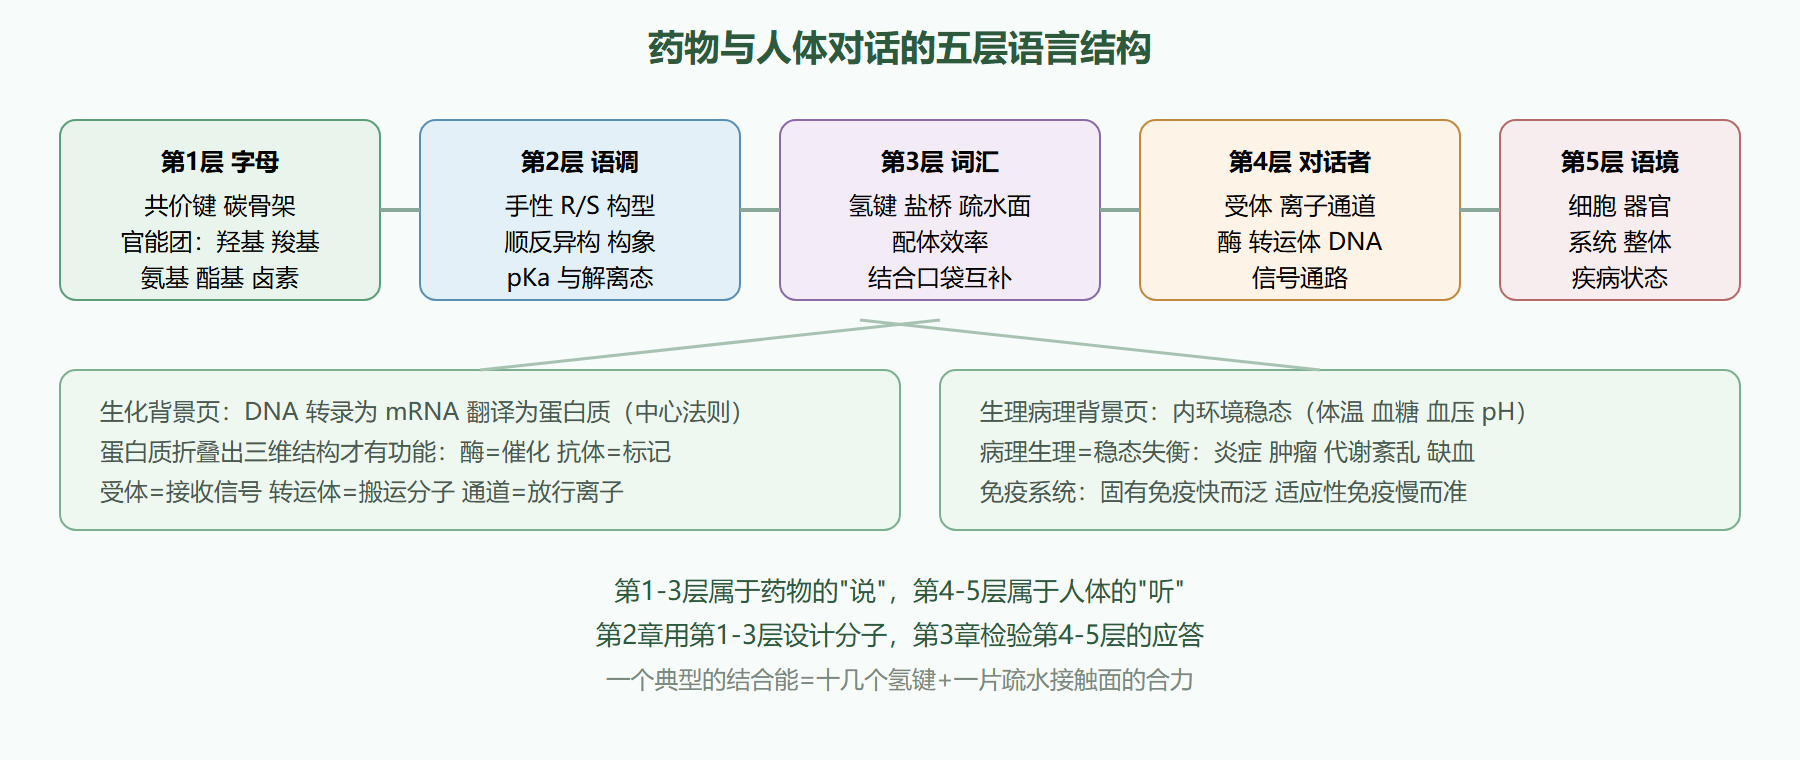
有机药物分子的骨架由碳原子搭成,原子间靠共价键连接。但药物与靶点的结合几乎从不靠共价键——那需要太多能量、不可逆且难以调控(少数例外如阿司匹林乙酰化环氧酶、共价抑制剂类药物,反而因"贴得太紧"需要格外谨慎的安全性设计)。真正支撑药物-靶点识别的是四种弱相互作用:氢键、离子键(盐桥)、范德华力和疏水作用。一条经验法则:一个典型小分子药物与靶点的结合能,约等于十几个氢键与一片疏水接触面的合力。这就是为什么药物化学家盯着晶体结构找"氢键给体/受体"——那是一个分子最响亮的音节。
官能团决定分子的化学性格。常见的有:羟基增强极性与溶解度,羧基在生理 pH 下多呈解离态、水溶性好但会削弱跨膜,氨基易与酸性氨基酸残基成盐桥、是很多中枢药通过形成季铵盐被挡在血脑屏障外的关键,酯基常作为"前药面具"用于掩蔽苦味或改善吸收(本身无活性、入体后被酯酶水解释放原药)。把官能团当成性格标签看,第2章的构效关系就是"换一个字母,意思全变"的文字游戏。
酸碱解离是贯穿全册的第一个定量概念。 大多数药物是有机弱酸或弱碱,在体液中以解离与非解离两种形态共存,比例由 Henderson-Hasselbalch 关系决定:对弱酸性药物,pH 高于其 pKa 越多,解离态越多。这条关系直接给出两个经典结论——其一,非解离态脂溶性高、才能被动跨膜,所以弱酸性药物(如阿司匹林,pKa 约 3.5)在胃液中大部分以分子态存在、胃内即开始吸收;其二,中毒时可用"碱化尿液促排泄"策略:给弱酸性药物中毒者静注碳酸氢钠,升高尿液 pH,让药物在肾小管中大量解离、重吸收减少、随尿排出。同一个公式,一侧连着吸收(第3章 ADME),一侧连着救治(第7章临床)。
手性是分子语言的声调。 当分子中一个碳原子连接四个不同基团时,存在互为镜像的两种构型(R 与 S),就像左手与右手。人体本身就是手性环境——酶与受体由 L-氨基酸构成,其结合口袋对两种构型的"手感"完全不同。历史教训极为沉重:反应停是外消旋体,其中 R 构型镇静有效,S 构型却有强致畸性;上世纪的"优映体"灾难直接推动了各国对手性药物单独评价的法规要求。今天的新药几乎都要求明确构型并做立体选择性评价,ND-39 的档案里也必须写明:活性构型是哪一个、另一个构型去哪了。
图 1-3 分子语言的层次:从键到人体
二、人体背景页:从中心法则到器官系统
分子说完话,要有人接话。人体这一侧的知识可以压缩成两页背景。
生化背景页的核心是中心法则:DNA 转录成 mRNA,mRNA 翻译成蛋白质,蛋白质折叠成三维结构后执行功能。药物靶点几乎都是这条流水线上的蛋白:酶(可催化生化反应,如降压靶点 ACE)、受体(接收信号并传导,如 β 受体)、离子通道(控制离子进出,如钙通道)、转运体(搬运小分子,如降糖靶点 SGLT2)。理解"蛋白构象改变即功能改变",就理解了绝大多数药物的作用方式——激动剂把受体推向"开"的构象,拮抗剂把它锁在"关"的构象。第9章的 mRNA 疫苗与基因治疗,本质是把对话提前到核酸层:不给药,给"图纸"。
细胞与免疫背景页记住三件事:细胞通过信号通路对话(生长因子-受体-激酶级联-转录因子,这条通路是 ND-39 这类激酶抑制剂的主战场);细胞死亡有程序性方式(凋亡),肿瘤的本质是增殖失控加凋亡逃逸;免疫系统分固有免疫(快、无特异记忆)与适应性免疫(慢、精确、有记忆,T 细胞与 B 细胞/抗体是主角)——疫苗的原理(第9章)、单抗药物(第9章)、免疫检查点抑制剂与自身免疫病治疗(第3章),全部建立在这两支军队的分工上。
生理与病理生理背景页用一句话锚定:生理学讲稳态,病理生理学讲稳态的失衡。体温、血糖、血压、血液 pH 都被负反馈维持在窄区间内;疾病即调节点被移动或反馈环断裂——肿瘤是增殖与凋亡的天平倾斜,高血压是心输出量与外周阻力方程的失衡,2 型糖尿病是胰岛素分泌与胰岛素抵抗的拉锯。这一页的价值在于:它决定了"药物把什么调回哪里"。降压药不生产新的生理,只是把失衡的变量推回正常区间;这正是药物治疗学(第7章)的哲学基础。
三、语言过关的检验:三个快速问答
问:为什么弱碱性药物在中枢神经系统的作用普遍需要特殊设计? 答:血脑屏障是脂肪性屏障加紧密连接,弱碱在血浆 pH 下若大量解离便无法通过;设计中枢药常引入增加脂溶性的基团,而外周作用药反而季铵化(永久带电)主动挡在脑外,如治疗膀胱过度活动的某些抗胆碱药做成季铵盐,减少口干中枢副作用。
问:口服药大多吸收在小肠而不是胃,为什么? 答:胃的吸收面积小、排空快;小肠有皱褶、绒毛、微绒毛三级放大,吸收面积达数百平方米,且停留时间长。胃内吸收的阿司匹林只是"提前开始",主力仍空肠。
问:同分异构体药效不同,为何还要做外消旋体上市? 答:历史上确有大量外消旋体药物,如早期上市的很多 β 阻滞剂;当两构型活性相近或其中一种无不良作用、拆分成本过高时可接受,但现代监管的趋势是要求单一构型(ND-39 就被设计成单一 R 构型),拆分技术见第2章手性优化一节。
本节要点回顾
- 弱相互作用是主对话方式:氢键、盐桥、疏水作用决定药物-靶点识别,共价结合是需谨慎设计的例外;
- 官能团是性格标签:羟基增溶、羧基解离、氨基成盐、酯基做前药面具;
- pKa 决定吸收与排泄双侧命运:非解离态跨膜,碱化尿液加速弱酸排泄;
- 手性即药效:反应停的教训推动立体选择性评价成为法规要求;
- 靶点都是中心法则的产物:酶、受体、通道、转运体四类蛋白对话方式各不相同;
- 生理讲稳态、病理讲失衡:药物不创造生理,只把失衡变量推回治疗窗内。