2.4 从计算机辅助到AI制药
2.4 从计算机辅助到 AI 制药
本节摘要:计算机辅助药物设计(CADD)用物理模型预演分子与靶点的结合,AI 用数据模型学习"什么分子能成药"。本节梳理从分子对接、虚拟筛选、从头设计到生成式 AI 的技术演化,以及绿色化学如何重写经典药物的合成路线。ND-39 的骨架微调,正是人机协作的产物。
如果计算机一个晚上能筛完千万个分子,为什么一款新药仍要十几年?因为算得快不等于算得对——计算机能告诉你一个分子"可能"结合得多好,却算不准它在人体里的吸收、代谢与毒性。理解这句话,就理解了 CADD 与 AI 制药四十年的全部位置:它们是放大器,不是替身。
一、CADD 的两把尺子:基于结构与基于配体
计算机辅助设计有两套思路。基于结构的设计(SBDD) 要求先拿到靶点蛋白的三维结构(X 射线晶体学、冷冻电镜或同源建模),然后在口袋里"摆放"分子,用打分函数估算结合能——这就是分子对接。对接的输出不是真理而是排序:程序给出成千上万个姿态与分数,化学家按经验挑前几名去合成。基于配体的设计(LBDD) 在没有结构时用已知活性分子做文章:定量构效关系(QSAR)把分子转成描述符向量,回归出"什么描述符组合对应高活性",进而预测新分子;药效团模型则提炼出活性分子共同的"特征排列"——比如氢键受体与疏水中心必须相距某个范围,像一张上岗证模板。
虚拟筛选(VS)是这些方法的工业化应用:把对接或 QSAR 模型跑遍百万级化合物库,挑出打分最优的千分之一进入实验验证。一个真实的成功率数字:虚拟筛选的命中率(实验确认活性)通常在百分之一到百分之十之间,看似低,但相比随机筛选已经高出一到两个数量级,且省下了合成与实验的巨额成本。ND-39 的 4-位改造(2.3 节那张表)正是这样来的:项目组用靶点共晶结构做对接,发现三氟乙氧基能填进一个此前被忽视的疏水小口袋,一轮设计就跳过了传统 SAR 的十几轮试错。
分子对接的工作流(概念示意) ---------------------------- 输入:靶点蛋白结构 + 化合物库(百万级) 1. 预处理:加氢、分配质子化状态、定义结合口袋 2. 构象生成:每个分子生成多个柔性构象 3. 姿态搜索:在口袋内摆放旋转,寻找最优互补方式 4. 打分:结合能近似值排序(氢键 盐桥 疏水 去溶剂化) 5. 人工复核:剔除化学家一眼识破的不合理姿态 6. 实验验证:挑取前 0.1% 合成并测活性 ---------------------------- 关键局限:打分函数算不准去溶剂化熵与蛋白柔性, "分数第一"常常不是"实验第一"——人机必须接力。
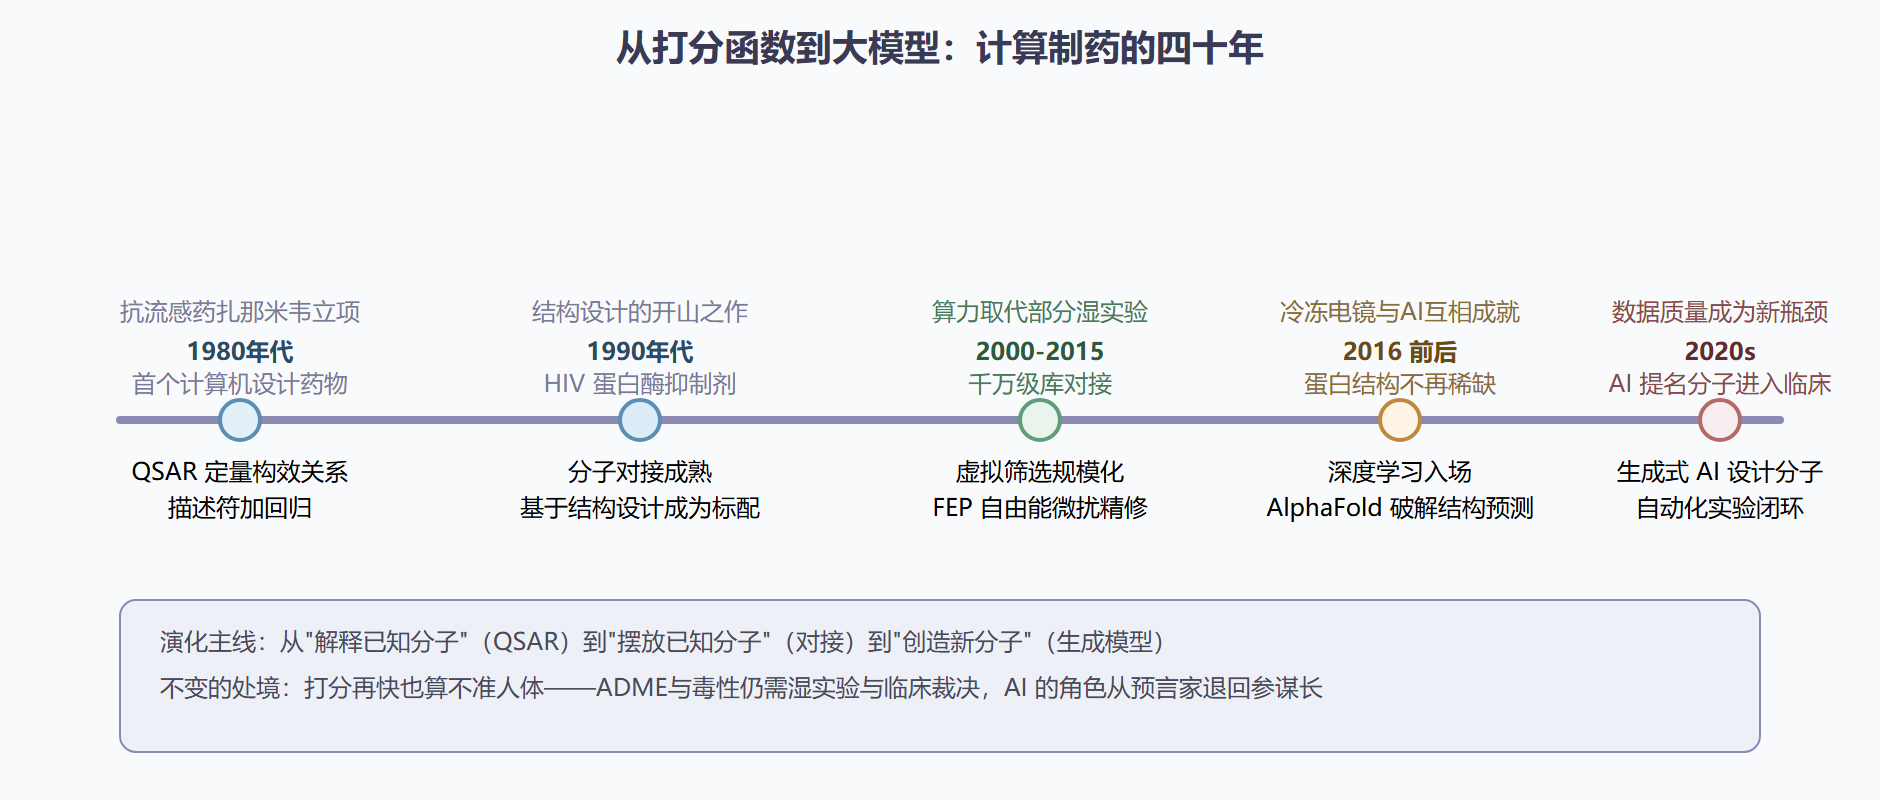
图 2-4 计算机与 AI 制药的演化时间线
二、AI 制药:从结构预测到分子生成
深度学习给计算制药换了引擎,三个节点值得记住。结构预测:AlphaFold 把"从氨基酸序列预测蛋白三维结构"从数月湿实验压缩到分钟级预测,绝大多数人类蛋白有了可用模型——对 SBDD 是地基级的供给改革,尽管预测结构在口袋细节(侧链摆放、水分子位置)上仍不能完全替代实验结构。性质预测:图神经网络直接在分子图上学习"结构到性质"的映射,预测溶解度、渗透性、代谢位点,把第3章的 ADME 体检前置到设计阶段。分子生成:生成模型不再在既有库里挑分子,而是按约束"画"出新分子——给定骨架与性质目标,模型批量提出结构建议,化学家再按可合成性筛选。行业现状可以用一句话概括:AI 提名的分子已有数十个进入临床,但尚无一款走完全程获批——不是 AI 不行,而是药物研发的时间常数(十到十二年)比技术周期长,验证需要时间。
AI 也在重写合成路线设计:逆合成分析本来就是规则推理问题,AI 规划器能提出人类化学家没想到的路线(新颖的断键位置、冷门的催化体系),再由机器人平台自动执行验证。这为下一节到第6章的工艺开发提供了新起点。
三、经典药物的合成档案:绿色化学重写的老路
本节最后把"典型药物怎么造"装进档案——三条经典路线代表三种合成策略。抗生素的半合成策略:青霉素母核(6-APA)由发酵大规模生产,化学家只在侧链上动手,换侧链即得耐酸的青霉素 V、耐酶的甲氧西林、广谱的阿莫西林——发酵加化学的组合拳,是"结构修饰"思想在工业上的最大胜利。头孢菌素家族同理,母核 7-ACA 来自发酵,历代头孢就是不同侧链的迭代。抗肿瘤药的构效合成:紫杉醇全合成路线长达数十步、无商业价值,工业路线改为半合成(植物前体加四步改造);甲磺酸伊马替尼的合成则以哌嗪与吡啶片段的偶联为核心,诺华团队从先导到候选只用了快进快出的迭代节奏,成为"理性设计时代"的效率标杆。心血管药的规模化智慧:阿托伐他汀的母核靠生物催化(微生物还原)建立手性,年产量百吨级——酶法立体选择性远优于化学拆分,印证了 2.3 节手性三路线的工业选择。
绿色化学是重写这些老路的新标尺:原子经济性(原料原子有多少进入产物)、步骤经济性(步骤越少废料越少)、溶剂与催化剂的环境负担。同一活性分子,绿色路线可以把每公斤产品的废料从数百公斤压到几十公斤——这在第6章会变成硬指标,这里先按下伏笔。
常见追问
问:AlphaFold 预测的结构能直接用于药物设计吗? 答:能用作起点,不能全信。预测结构对整体折叠很准,但结合口袋的侧链摆放、水分子位置与配体诱导的构象变化常有偏差;实践惯例是拿预测结构做初筛,进入优化阶段必须回补实验结构(共晶或冷冻电镜)校准口袋细节。
问:AI 设计的分子会不会"看起来完美、做不出来"? 答:会,这是生成模型的经典失败模式——可合成性问题。生成模型只学了"什么结构活性高",没学"什么结构能被实验室造出来";所以现代流程会把逆合成规划器与可合成性评分嵌进生成循环,把"画得出来"过滤成"造得出来"。
本节要点回顾
- CADD 两把尺子:基于结构的对接摆放已知分子,基于配体的 QSAR 与药效团从数据学规律;
- 虚拟筛选是排序不是真理:命中率百分之一到百分之十已远超随机,但打分函数算不准熵与柔性;
- AlphaFold 改变供给:结构不再稀缺,口袋细节仍需实验校准;
- 生成式 AI 从挑分子到画分子:已有 AI 设计分子进入临床,尚无一获批——时间常数决定验证滞后;
- 半合成是工业主流:青霉素与头孢家族靠"发酵母核加侧链修饰"撑起整个抗生素工业;
- 绿色化学重写老路:原子经济、步骤经济与生物催化,把合成从艺术变成可持续工程。