3.1 药代动力学:ADME 档案
3.1 药代动力学:ADME 档案
本节摘要:药代动力学(PK)定量描述药物的吸收、分布、代谢、排泄——它回答"药物在体内的浓度随时间如何变化"。本节讲清 ADME 四环节的规律、半衰期与清除率等核心参数的计算与用法,以及 ND-39 的首份 PK 报告。剂量不是命运,浓度才是。
同一片药,同毫克服下,一位 60 公斤的老人与一位 20 岁运动员的血药浓度可以差出五倍——这不是药物不灵,而是 ADME 四个环节在每个人身上参数不同。药代动力学的全部使命,就是把"剂量"翻译成"浓度随时间的曲线",再交给药效学翻译成"疗效"。
一、四环节:药物在体内的旅程
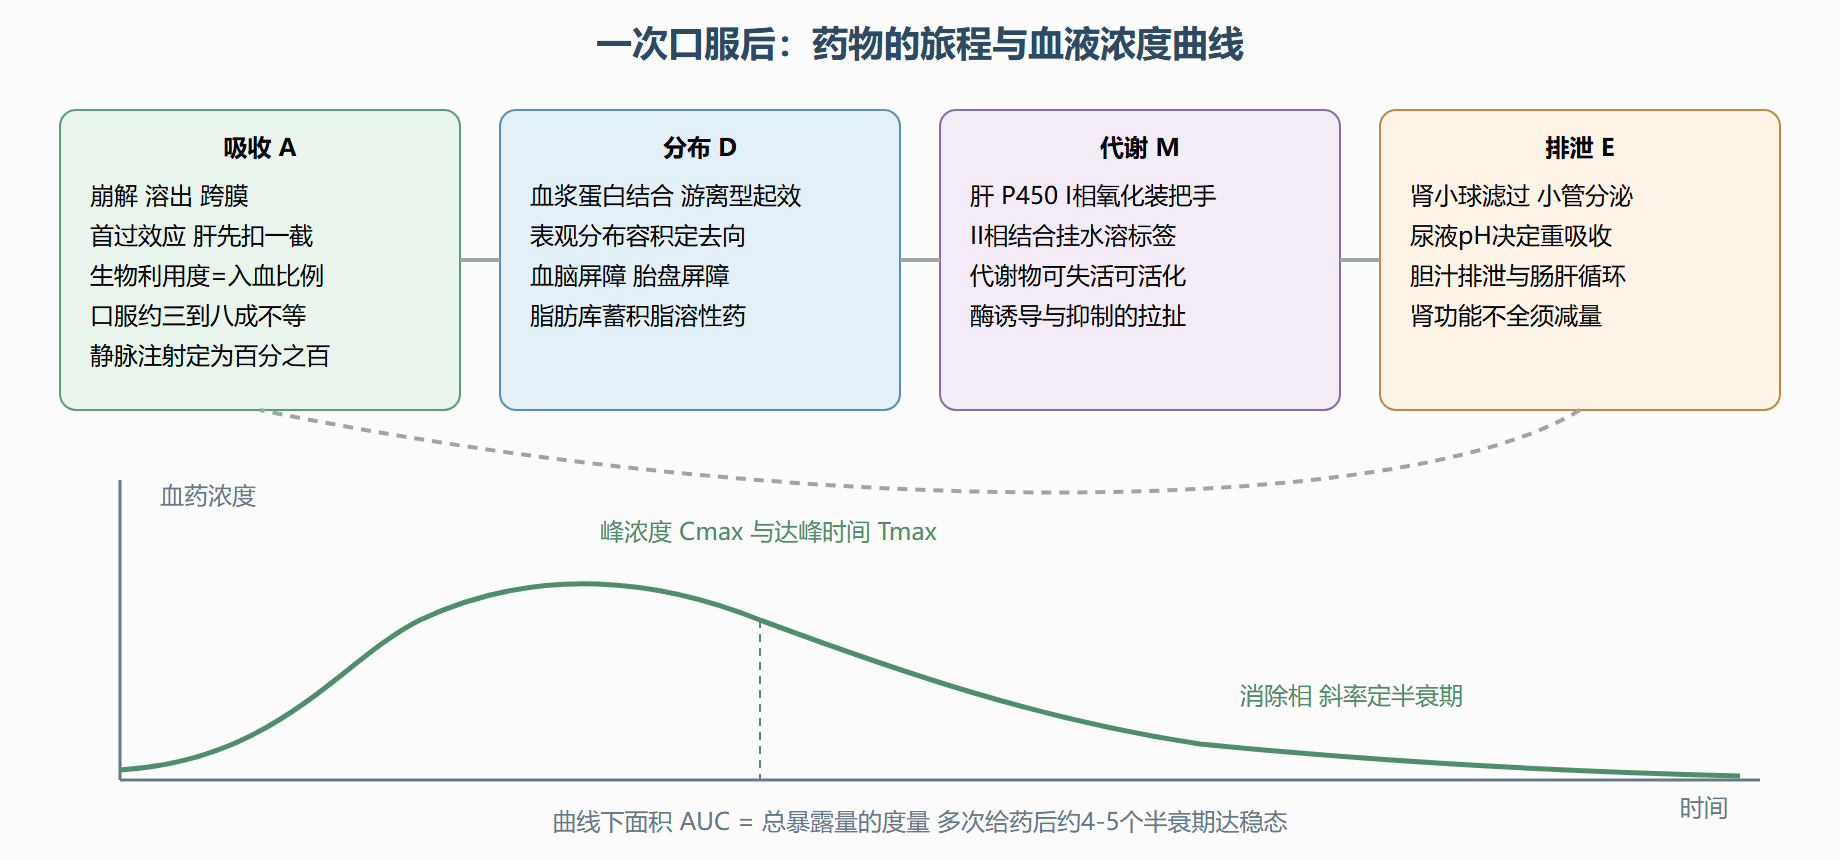
吸收(A):药物从给药部位进入血液循环。口服是最常用途径,要过三关——崩解、溶出、跨膜渗透(这句话是第4章生物药剂学的全部伏笔)。吸收的量化指标是生物利用度:进入体循环的药量占给药剂量的比例,静脉注射定为百分之百,口服药能到八成已属优秀。首过效应是口服药的隐形税:吸收进门的药物先经门静脉到肝脏,肝药酶先代谢掉一截,剩下才进全身循环——这就是某些药口服剂量远高于注射的原因。其他途径各有性格:舌下与直肠部分绕开首过,肌注吸收快而稳,透皮慢而持久(第4章详述),吸入起效最快(气雾剂直达肺泡,面积大、血流丰)。
分布(D):药物随血流到达各组织。表观分布容积(Vd)是个思维工具——体内药量除以血药浓度,它不对应任何真实腔室,却一眼透露药物的去向:Vd 约等于 5 升(血浆量)说明药物基本困在血管里(如华法林);Vd 达数百升说明药物大量钻进了组织(如氯喹)。血浆蛋白结合率决定"游离型比例",只有游离药物能起效与被清除——两个高蛋白结合的药同服会互相"挤下车",这是第7章相互作用的经典机制。屏障决定禁区:血脑屏障挡走绝大多数水溶与解离药物(脑药必须脂溶适中),胎盘屏障形同虚设(孕妇用药安全见第7章)。
代谢(M):机体对药物的化学改造,主战场在肝脏。I 相反应(细胞色素 P450 酶系催化氧化、还原、水解)负责"安装把手"——引入羟基等基团;II 相反应(葡萄糖醛酸化、硫酸化等结合反应)负责"挂上水溶性标签",让产物易于排出。记住三条实用规律:其一,代谢物可能失活(多数)、可能仍活跃(地西泮的代谢物去甲地西泮照样镇静)、也可能变成毒物(对乙酰氨基酚的 N-乙酰苯醌过量耗竭谷胱甘肽即致肝坏死,解毒药 N-乙酰半胱氨酸正是补货逻辑);其二,P450 酶可被诱导(利福平让同服药浓度暴跌)或抑制(克拉霉素让同服药浓度飙升),这是药物相互作用的最大来源;其三,个体酶活性受基因控制——CYP2D6 慢代谢者可待因无法转化为吗啡、镇痛无效,快代谢者则可能过量,这是第9章药物基因组学的入口。
排泄(E):肾脏是主出口(肾小球滤过加肾小管分泌与重吸收),胆汁排入肠道还有"肠肝循环"——药物在肠与肝之间反复横跳,半衰期被拉长(部分药物因此一天一服)。肾清除与尿液 pH 的关系已在 1.2 节用解离理论讲过,这里补一句临床现实:肾功能不全患者的给药方案必须按肌酐清除率打折。
图 3-2 ADME 全景:一次口服后的浓度轨迹
二、核心参数:读懂 PK 报告的五个词
半衰期(t1/2):血药浓度下降一半所需时间,由分布容积与清除率共同决定。它的临床意义极其实用:给药间隔通常取一个半衰期左右;停药后约五个半衰期基本清除干净;多次给药约四到五个半衰期达到稳态——所以"今天开始吃,明天就见效稳态"是误解,稳态要等一周(对半衰期一天多的药)是常态。清除率(CL):单位时间机体清除药物的血浆体积,是决定维持剂量的关键——维持剂量等于清除率乘以目标稳态浓度乘以给药间隔,这个乘法是第7章个体化给药的心法。表观分布容积(Vd):前文已述,负荷剂量等于 Vd 乘以目标浓度——要快速达到有效浓度时用。曲线下面积(AUC):总暴露量,生物等效性试验的核心指标(第5、8章还会回来)。峰浓度与达峰时间(Cmax、Tmax):速效药看峰,缓释药压峰。
PK 速算三式(一次静脉给药后) -------------------------------------- 半衰期 t1/2 = 0.693 × Vd / CL 例:Vd=35 L, CL=5 L/h → t1/2≈4.8 h 维持剂量 D = CL × Css × τ ÷ F 例:CL=5, Css=2 mg/L, τ=12 h, F=0.6 → D = 5×2×12÷0.6 = 200 mg 每12小时 负荷剂量 D = Vd × Css ÷ F 例:Vd=35, Css=2, F=0.6 → ≈117 mg 首剂快速达标 -------------------------------------- 解读:Vd 决定"装多满",CL 决定"漏多快", 半衰期只是二者的派生读数——改其一,半衰期即变。
ND-39 的首份 PK 档案摘录:大鼠口服生物利用度 41%,半衰期 5.6 小时(一天两次给药可行),Vd 42 升(组织分布适中,不蓄积脂肪),脑与血浆浓度比 0.9(透脑能力达标,正是立项时定的差异化指标);原形药经 CYP3A4 代谢为主——项目组立刻在清单上写下"避免与强 CYP3A4 抑制剂同用"的风险条目,这条注脚将一路带进第7章的相互作用与第8章的说明书。
三、从单次到多次:稳态与蓄积
单次给药的曲线只讲了一半故事。固定间隔反复给药,体内药量像水池进出水——注入速率恒定,清除速率随浓度升高而加快,四到五个半衰期后进出平衡,浓度在峰谷之间窄幅波动,这就是稳态。稳态的工程学意义:评价疗效与安全性看稳态浓度;剂量调整后要等够时间再复查(半衰期长的药调完一周再测才作数);谷浓度(下次给药前一刻)是监测的常用时点,第7章 TDM 的采血时间就据此设计。蓄积是稳态的副产品:半衰期越长、给药间隔越短,蓄积因子越大——每周一针的长效药,其蓄积因子可能达十倍以上,漏针与补针规则必须写进说明书。
💡 关键直觉:把 ADME 想成一座水库系统——吸收是入水口,分布是库容,代谢与排泄是两个泄洪闸;所有 PK 参数都在描述这套水力学,剂量调整就是调水。
本节要点回顾
- 剂量不是命运浓度才是:同剂量不同人浓度差数倍,一切决策盯暴露量;
- 口服三关:崩解、溶出、渗透;首过效应与生物利用度决定口服剂量高低;
- Vd 是思维工具不是真实容积:一眼判断药物困血管还是钻组织;
- 代谢看 P450:诱导降浓度、抑制升浓度,基因多态造成快慢代谢人群;
- 半衰期三用途:定给药间隔、估清除时间、算稳态达成;
- 稳态心法:四到五个半衰期达坪,调药后等够时间再评价。