5.1 药典与质量标准
5.1 药典与质量标准
本节摘要:药典是药品质量的法律典籍,质量标准是每一具体药品的"体检表"。本节讲药典的体系与结构、一份完整质量标准的模块构成、放行检验与稳定性研究的分工,以及标准背后的哲学——检验项目从来不是随便列的。
药师的案头若只能放一本书,那必是药典。这部每三到五年修订一次的典籍,规定了药品的真伪、纯度与含量的法定检验方法——在中国是《中华人民共和国药典》,全球流通的还有美国药典、欧洲药典、英国药典、日本药典。同一产品出口多个市场,就要同时满足多部药典,这对外的"协调"工作由国际人用药品注册技术协调会(ICH)推动,让各国药典的通用方法逐步靠拢(第8章国际监管还会回来)。
一、药典的骨架:四部大书
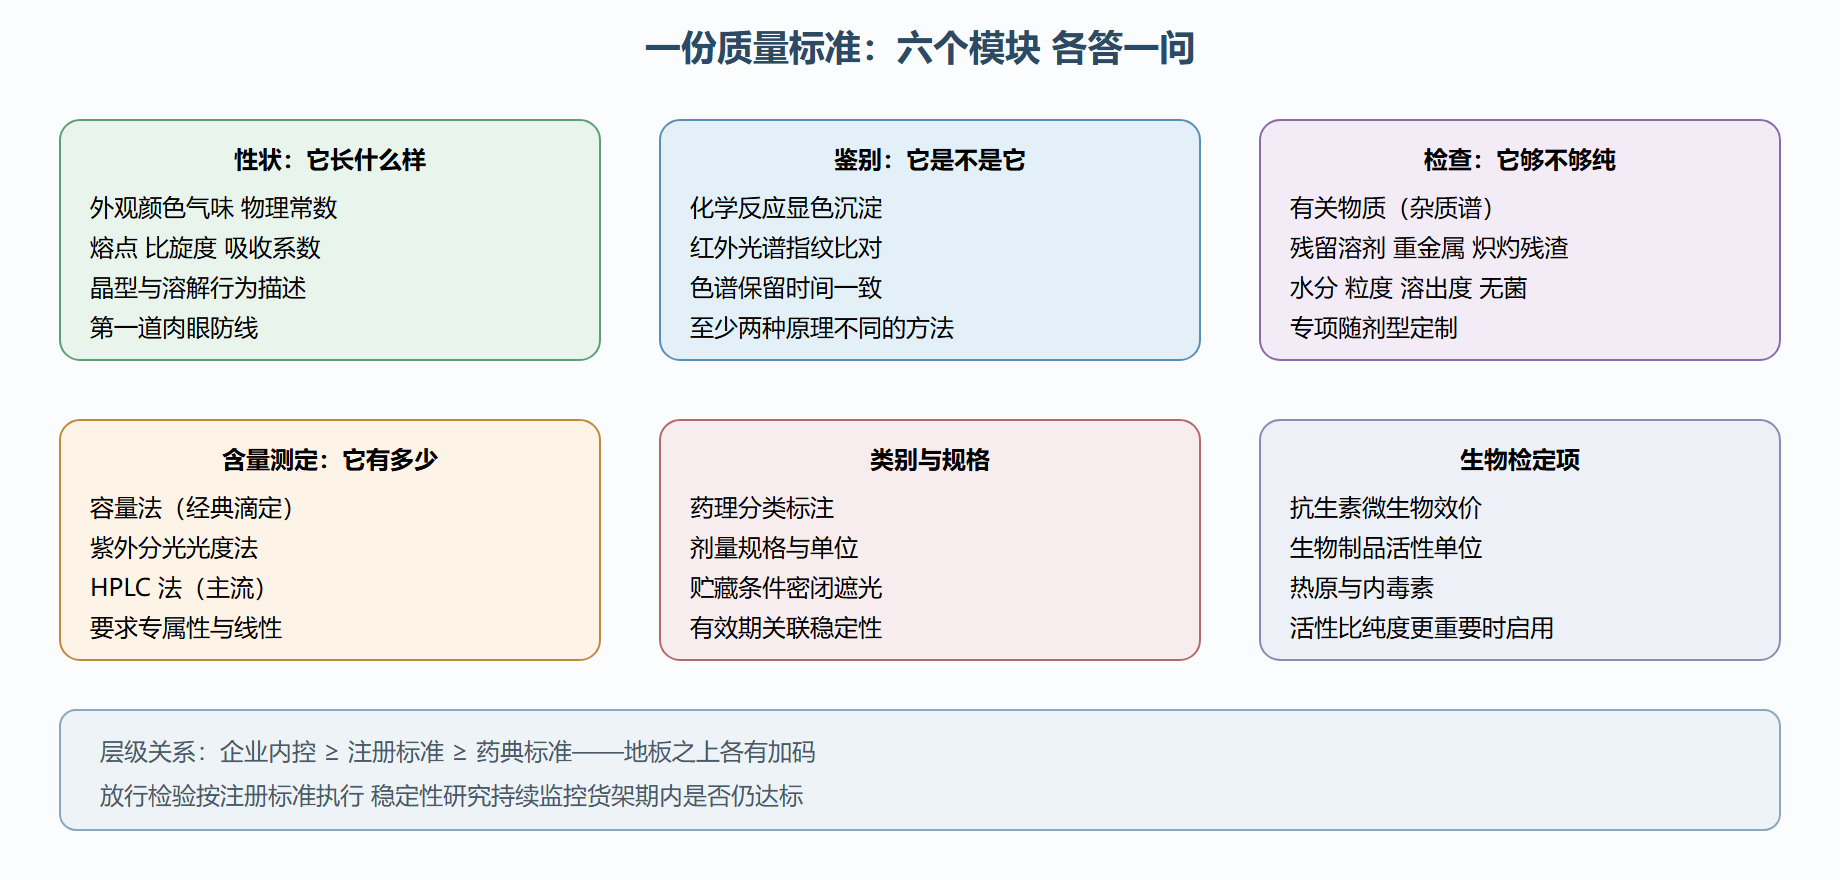
中国药典分四部:一部收载中药,二部收载化学药,三部收载生物制品(疫苗、血液制品、重组蛋白),四部收载通则与药用辅料——通则是精华中的精华,收录色谱法、光谱法、微生物检查、无菌检查、不溶性微粒、溶出度等通用方法与指导原则,任何一个品种正文引用的检测方法都以四部通则为技术依据。药典正文(各论)对每个品种给出法定标准:性状、鉴别、检查、含量测定、类别、贮藏。配套的药典注释与配套丛书解释方法的来龙去脉——读通则加注释,是药物分析师的基本功。
标准的世界是三层金字塔:药典标准是地板(市场准入的最低法定要求);注册标准(载入批准文件,如进口注册标准、药典标准之外的增订项目)是个体化要求;企业内控标准通常严于前两者——企业把含量内控线定在标示量 98% 而不是 95%,是为了给生产波动留出安全边距,确保到患者手中那一刻仍合格。这就是"内控严于注册、注册不低于药典"的层级逻辑。
图 5-2 质量标准的模块与问题清单
二、检验项目从哪里来:每一条都有理由
质量标准不是模板填空,每个项目都对应一个具体风险。性状是第一道防线,颜色异常立即提示降解(维生素C片变黄即氧化);鉴别要求至少两种原理不同的方法(化学法加光谱法),杜绝"专属性不足导致的张冠李戴";有关物质检查是化学药的重头戏——所有工艺杂质与降解杂质的总和与逐一报告,限度来自毒理评估(第3章);残留溶剂按毒性分级设定限度(一类溶剂苯应避免、二类限量、三类低毒);水分关联晶型稳定与微生物风险;溶出度针对固体制剂,是体外预测体内吸收的代理指标(第4章);无菌与热原只出现在注射剂标准里(第4章);含量均匀度专伺小剂量品种——当主药含量低到混合与压片波动不可忽略时,逐片检测成为法定要求。看懂"为什么有这一项",比背下这一项更重要。
ND-39 片的注册标准草案节选:含量应为标示量的 95.0% 至 105.0%;单杂不得超过 0.15%,总杂不得超过 0.5%(基因毒杂质 P-9 按毒理学关注阈值另行限定);溶出度 30 分钟不低于 80%;水分不得超过 3.0%。这些数字的来历各有一页档案:含量区间来自分析方法的不确定度与生产波动叠加;杂质限度来自 NOAEL 外推;溶出来自 IVIVC(体内外相关性)研究。数字是结论,理由才是知识。
三、放行之外:稳定性研究与持续监测
放行检验只回答"出厂这一刻合格吗",货架期两年的合格要靠稳定性研究持续作证:留样持续检测(第4章的长期与加速条件),数据滚动支持有效期的延长或缩短。上市后的持续监测还有两翼:持续工艺确认(第6章的 GMP 要求,生产数据趋势分析替代部分放行检验的趋势)与留样观察(每批留样到有效期后一年,以备质量追溯与投诉调查)。质量标准因此不是一份静态文件,而是随数据更新的生命档案——修订要走变更控制程序(第8章注册变更管理)。
💡 关键直觉:质量标准的哲学是"风险驱动"——每一个检验项目都在堵一个已知的漏洞;读懂项目清单等于读懂这份药品的全部失败史与预防史。
常见追问
问:药典多久修订一次,为什么要修订? 答:中国药典每五年出新一版,期间还有增补本。修订的动力来自三处:检测技术进步(新方法更灵敏专属性更强,老方法被替换)、安全认知更新(某杂质的毒性新证据导致限收紧)、产业实际(新剂型新来源药材需要新增各论)。一部药典的修订史,几乎就是一部药品质量认知史。
问:企业为什么要把内控标准定得比法定标准严? 答:法定标准是放行的底线,但产品到患者手中还要经历运输与货架期的漫长衰减;若放行时刚好踩在法定线上,到期末就可能不合格。内控加严是给"时间与波动"预留的缓冲——质量从来不是出厂那一刻的成绩,而是有效期最后一刻的承诺。
问:同一产品出口不同国家,执行哪个标准? 答:取并集。每个注册市场的标准都要满足,实操上以最严者统一生产与检验,避免多套工艺多套检验的混乱;多国药典方法不一致时(如溶出装置转速不同),注册档案里要分别论证——这也是国际注册成本的一部分(第8章)。
问:地方标准和药典标准是什么关系? 答:药典与注册标准是法定标准体系的主干,历史上还存在过地方标准(省级审批品种执行),历经国家标准提高行动已逐步整合或废止。现行体系的原则是"国家标准兜底、注册标准个体化、企业内控加严"——三层各司其职,不再有"地方粮票"。理解这层演变,就理解了中国药品质量监管近三十年的集中化路径。
问:药品说明书里的执行标准写的是什么? 答:写的是该产品注册时被批准的质量标准编号(药典各论或注册标准编号),监管抽查与企业放行都以它为准。看到执行标准,就能反查这份药品的完整检验项目清单——它是本章那张模块图在每一盒药上的具体落点。
本节要点回顾
- 药典四部结构:中药、化学药、生物制品、通则辅料;通则是一切方法的法定依据;
- 标准三层金字塔:内控严于注册、注册不低于药典,各层目的不同;
- 项目风险驱动:性状、鉴别双原理、杂质谱、残留溶剂、水分、溶出、无菌各有对应风险;
- 含量均匀度是小剂量品种专属:混合波动的统计学控制手段;
- 标准是生命档案:稳定性留样、持续工艺确认与变更控制让它持续更新;
- 数字是结论理由是知识:每个限度的背后都有一页毒理或工艺档案。