6.2 GMP 实务与质量体系
6.2 GMP 实务与质量体系
本节摘要:GMP(药品生产质量管理规范)是把"每批药都合格"从愿望变成制度的体系。本节讲 GMP 的思想内核(人机料法环)、文件体系与批记录、偏差/变更/CAPA 的处理循环、数据可靠性与飞行检查。它管的表面是卫生,实际是人的行为。
如果只用一句话概括 GMP 的本质,会是这句:药品质量不可能靠成品检验充分保证,必须靠生产全过程的受控。逻辑来自第4章讲过的统计学事实——无菌检验抽检再多也无法证明整批阴性(把污染概率漏检是数学必然),所以要把功夫花在让污染根本不发生上。GMP 的全部条文,都是这条原理在厂房、设备、人员、文件上的展开。
一、六要素:GMP 管什么
人:资质、培训、健康档案,更衣与行为规范(洁净区里动作要慢——快速移动会扬起粒子);关键岗位设质量受权人,对批放行有个人签字责任(签字即担责,这份压力是质量体系的人性锚点)。机:设备的设计、安装、运行、性能四阶段确认(设计确认 DQ 看选型对不对、安装确认 IQ 看装得对不对、运行确认 OQ 看动得对不对、性能确认 PQ 看综合干得好不好),校准与预防性维护计划。料:供应商审计与资质管理、进厂检验、状态管理(待验、合格、不合格用色标隔离)、先进先出、近效期预警。法:标准操作规程体系(SOP)覆盖每个动作,处方与工艺规程是生产的"法律文本"。环:厂房设施、洁净环境监测(6.3)、虫害控制。测:实验室质量管理(第5章的方法验证体系 + 检验记录 + 留样)。六要素之上,是质量风险管理的方法论:先评估风险(发生概率乘严重性)、按风险等级分配控制资源——ICH 把这套思维写成了指导原则,GMP 从"遵守条文"进化为"管理风险"。
二、文件体系:GMP 的神经系统
GMP 工厂里有一个真实的现象:文件比产品多。一座现代药厂的文件体系分四级:质量手册与质量方针(顶层)、程序文件(做什么谁来做)、SOP 与批记录(怎么一步步做)、记录与报告(做过了什么、结果如何)。核心哲学是**"未书写即未执行"**(contemporaneous recording,即时记录)——操作的同时记录,不许事后补记、不许提前预填。批生产记录(BPR)是文件体系的明珠:从领料、称量、每步操作的参数与操作人复核人签名、中控结果、偏差记录到包装贴签,全流程逐项打钩签名——一批药从投料到放行,产生的记录动辄几百页。电子批记录(EBR)与 MES 系统正在取代纸质,数据自动采集减少人因差错,也自然衔接第5章的 PAT 与持续工艺确认。
三、偏差、变更与 CAPA:质量体系的免疫反应
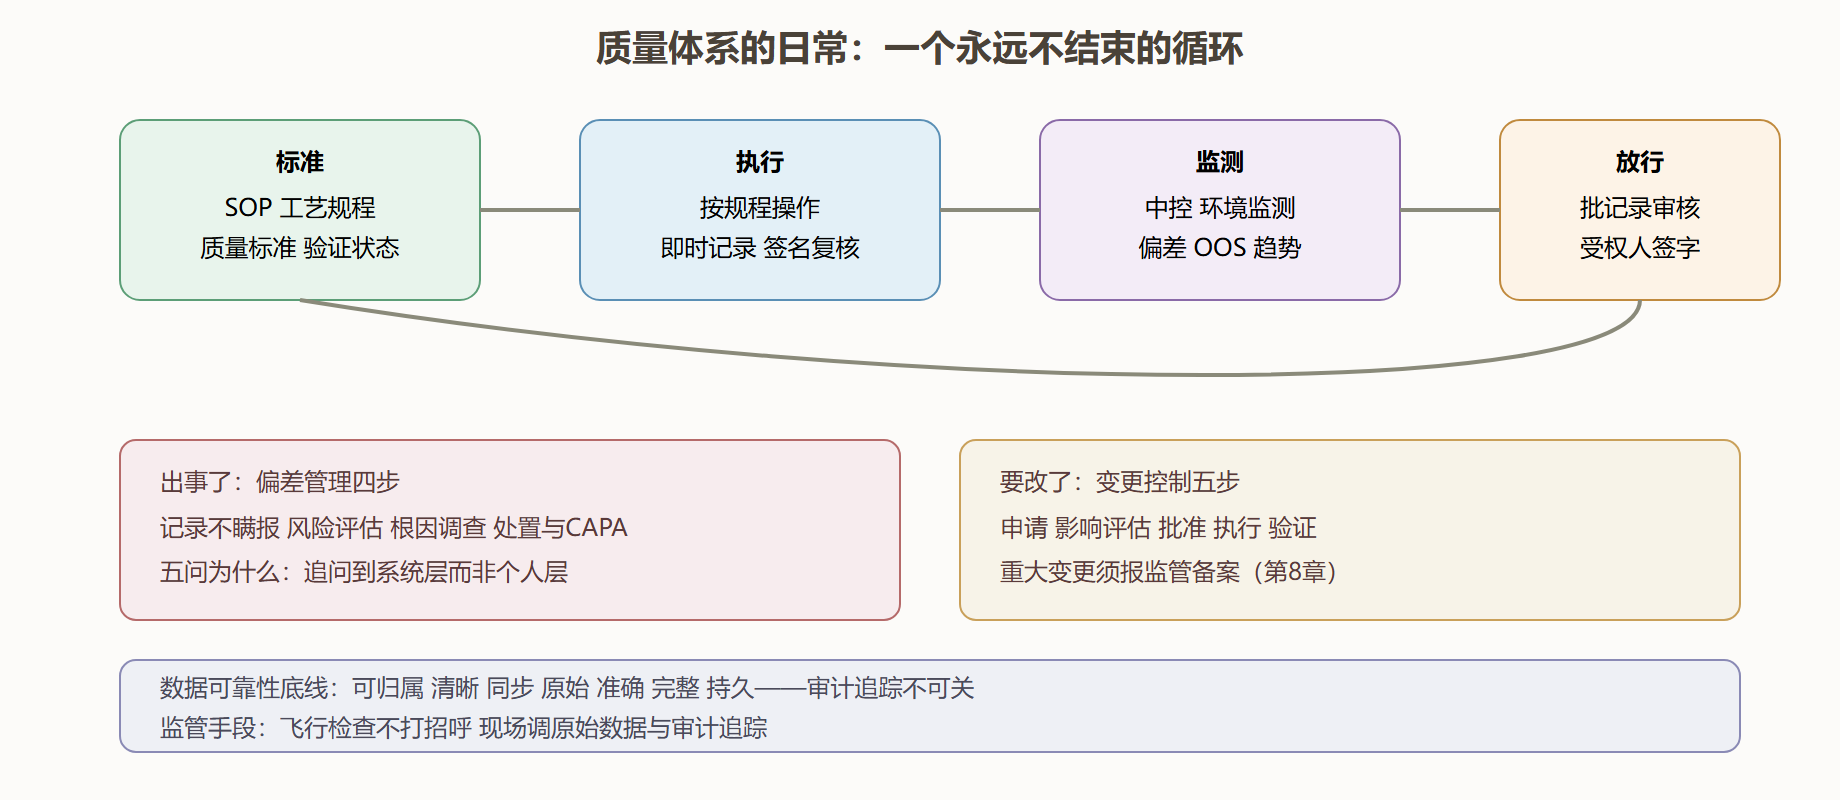
偏差管理:任何与既定规程不一致的事件都要记录、评估、调查、处置。小到操作员延迟五分钟记录温度,大到混批——流程一致:发现即记录(不许瞒报,隐瞒是 GMP 的死罪)、风险评估(影响这批产品吗?影响别的批吗?影响验证状态吗?)、根因调查(问五个为什么,追问到系统层面)、处置决定(返工、销毁、照常放行需有论证)、CAPA。变更控制:改工艺参数、换供应商、换设备,都必须先申请、评估影响(质量、注册、稳定性、验证状态——第8章注册变更的本地版)、批准后执行、必要时向监管备案。CAPA(纠正与预防措施)是体系的免疫系统:纠正解决本次问题,预防解决"为什么会发生、如何不再发生",有效性还要跟踪验证。三大机制加上管理评审(定期审视质量体系运行数据)与内部自检,构成完整的 PDCA 循环。
数据可靠性(data integrity)是近十年监管检查的第一热词,规范缩写为 ALCOA 加号:数据要可归属(记名)、清晰、同步、原始、准确,外加完整、一致、持久、可及。常见的造假形态——"凑数据"改色谱积分参数、"试针"进样直到合格才正式记录、共享登录账号掩盖真实操作人——每一种都让企业收到过进口禁令或吊证处罚。武汉某药企曾因记录造假被收回 GMP 证书并刑事追责(第1章伦理页的工程版)。电子系统的审计追踪(audit trail)因此成为硬要求:谁在什么时间改了什么数据,系统自动留痕且不可删除。
图 6-3 GMP 质量体系的运作循环
四、检查与认证:GMP 的外部压力
GMP 证书不是终身制。监管部门的飞行检查(不预先通知)与有因检查专盯高风险品种与投诉线索;检查官的标配动作是"从成品倒查"——随机抽一批,调出它从原辅料入厂到放行的全部记录,任何一环断裂即属缺陷。缺陷分级(关键、主要、次要):关键缺陷可现场收回证书。出口企业还要接受目标市场的检查(如美国 FDA 的境外检查、欧洲的互认)。历史上多次"药害背后是体系失守"的教训(污染的注射剂、混入他药的片剂)让各国监管对数据造假与体系性缺陷零容忍——GMP 的严格程度,本质是用制度补偿"产品质量错误不可召回"的行业特性(药片吃进肚子,召回只能追回货架)。
💡 关键直觉:GMP 文件体系看似繁琐,它的设计目标是让"每一次操作都被设计过、每一份记录都能对抗遗忘与造假"——质量体系的敌人不是技术,是人的随意性与侥幸心。
常见追问
问:GMP 检查最常抓到什么问题? 答:公开的检查报告里,高频缺陷集中在三类:数据可靠性问题(记录不及时、审计追踪未开启、共用账号)、偏差调查不彻底(止步于"操作失误"未追问系统原因)、清洁验证与环境监测的限度设定缺乏依据。三类共同的根源都是"把 GMP 当文书任务而不是风险管理"——检查官看文件,读的其实是管理层的质量文化。
本节要点回顾
- GMP 的第一性原理:质量靠过程受控而非成品检验——无菌保证的统计学不可能性是出发点;
- 六要素加风险管理:人机料法环测,风险等级决定控制强度;
- 文件即神经系统:四级文件体系,即时记录、未书写即未执行;
- 偏差、变更、CAPA 是免疫反应:不瞒报、追根因、防再发,变更须评估注册影响;
- 数据可靠性是高压线:审计追踪不可关,造假即刑事风险;
- 飞行检查倒查批记录:GMP 证书不是终身制,制度补偿不可召回的行业特性。