8.1 注册申报与临床试验 GCP
8.1 注册申报与临床试验 GCP
本节摘要:注册流程把科学证据转译为法律许可:IND 开启人体试验,四期临床试验构成证据阶梯,NDA 汇集全部档案接受三线审评;GCP 是贯穿全程的伦理与科学规范;仿制药走生物等效性捷径。本节走完 ND-39 的通关之路。
临床试验的烧钱速度有个行业笑话级别的真实数字:每名受试者的成本可达数万到数十万元,三期试验动辄烧掉数亿。这笔钱买到的是什么?不是"更多数据",而是一个法律问题的答案——这片药的收益风险比,是否好到可以发给公众。
一、注册流程的两座桥:IND 与 NDA
临床试验申请(IND 类) 是第一座桥:临床前档案(第2至3章的全部工作——药效、毒理、PK、药学研究)递交监管机构,审评通过才允许首次人体试验。审评关注两件事:受试者安全保障是否充分(起始剂量推导见 3.4 的 NOAEL 逻辑)、临床试验方案是否科学。新药申请(NDA 类) 是第二座桥:全部临床试验完成后,把药学(CMC,第4至6章)、非临床(第3章)、临床(四个模块)资料按通用技术文档格式(CTD,ICH 定义的全球通用目录结构)装订成册递交。审评是三线并行:药学审评(质量与工艺可控)、医学审评(疗效与安全性数据的逐例核查)、统计学审评(试验设计与分析的严谨性),加上现场核查(数据的真实性与 GCP 合规检查,第6章 GMP 的临床版)。审评时限有法定承诺(中国对优先审评品种大幅压缩),附条件批准与优先审评、突破性治疗、加速审批四条快速通道为危重疾病药物开绿灯——代价是上市后确证研究的义务。
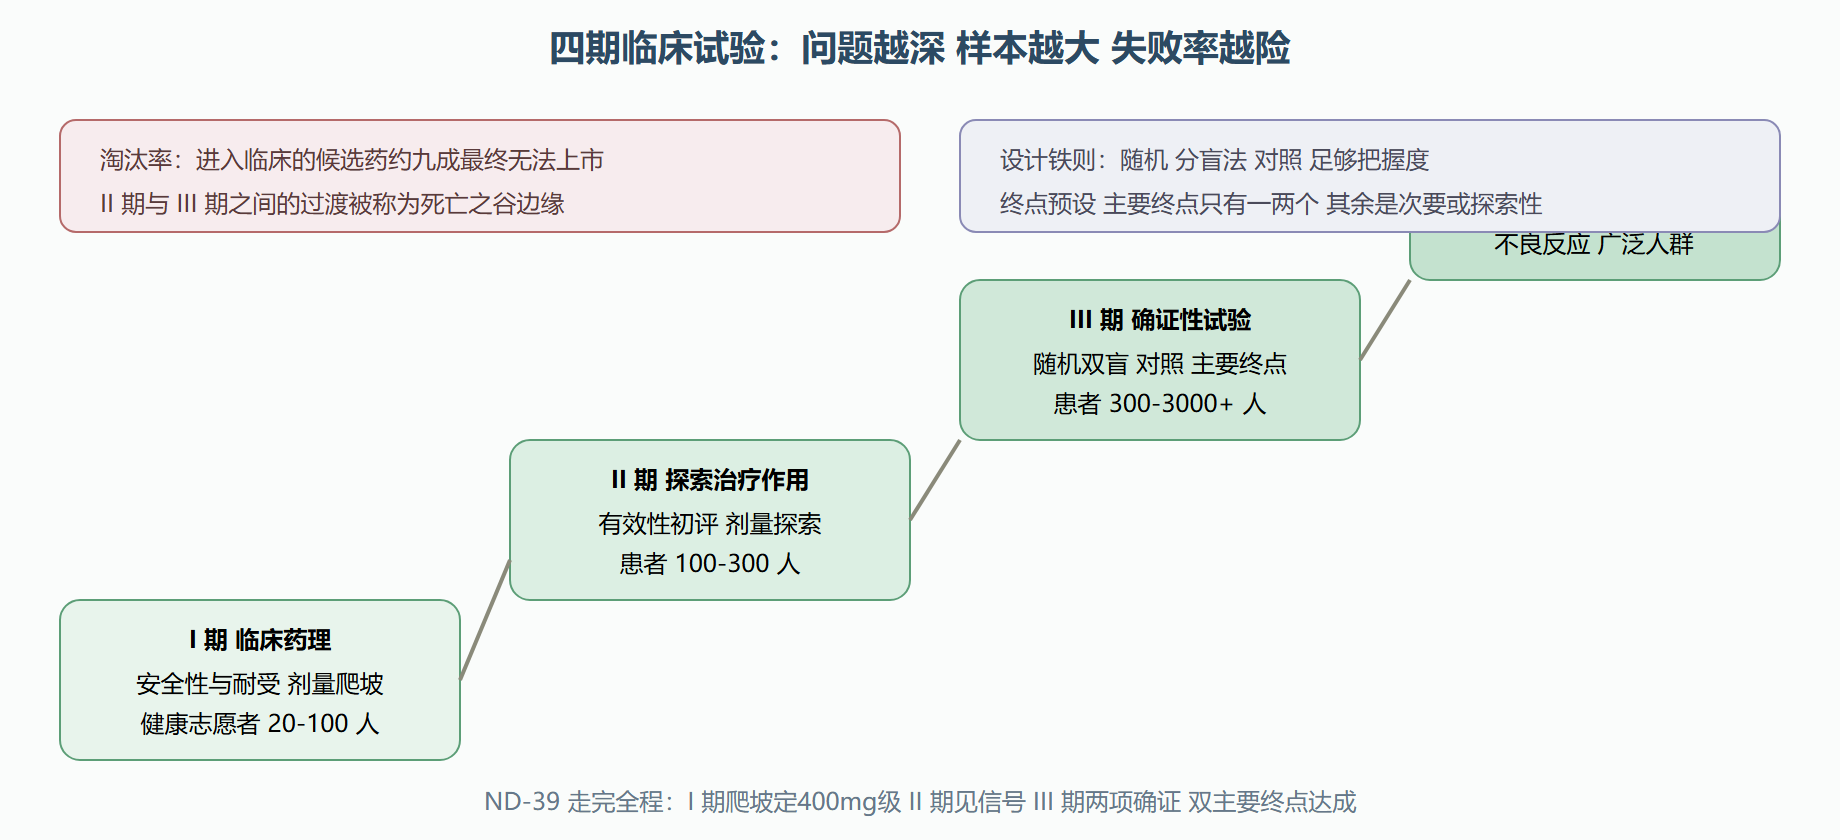
图 8-2 四期临床试验:证据的阶梯
二、GCP:伦理与科学的双支柱
药物临床试验质量管理规范(GCP)管两件事:保护受试者与保证数据可信。伦理支柱:知情同意——用受试者能懂的语言写清目的、流程、风险、受益与退出权利,签署在先、随时退出在后;伦理委员会(IRB)独立审查方案的科学必要性与风险可控性;三大原则(赫尔辛基宣言体系):受试者健康与权益高于科学与社会利益、医生既做研究者又保护者时的角色冲突要有制度对冲、弱势群体(儿童、认知障碍者、经济弱势者)要有额外保护。科学支柱:方案依从——试验方案是研究者的"法律",任何偏离都要记录与解释;随机化与盲法——随机分配防选择偏倚、盲法防观察者与受试者期望效应(双盲双模拟让对照组也打"安慰剂针");数据质量——病例报告表(CRF)逐项对应源数据(病历、检验报告),监查员定期核对原始数据与上报数据的一致性(SDV 源数据核查);安全性快速报告——严重不良事件在法定时限(通常七天或十五天)内上报申办者、伦理委员会与监管机构。安慰剂对照的伦理边界要单独说一句:危及生命的疾病已有有效治疗时,用安慰剂对照等于剥夺治疗,此时应答"阳性对照加等效性设计"——伦理先行,统计设计跟着转弯。
三、仿制药与生物类似药:另一条赛道
专利过期后(8.3 的专利悬崖),仿制药登场——它不需要重复四期试验,只需证明与参比制剂生物等效(第5章的体内分析方法在此上岗:交叉设计测血药曲线,主要参数几何均值比的置信区间落在参比的百分之八十到一百二十五之内即等效)。一致性的科学逻辑:同一活性成分加等效的体内暴露,推定同一的疗效与安全性。生物类似药(单抗、重组蛋白的仿制版)门槛高得多——生物分子无法被"完全复制"(工艺即产品,5.3 的质控哲学),要额外做头对头的质量比对与临床等效性研究,监管称"相似性"而非"一致性"。这条赛道的存在解释了一个产业现象:原研药专利到期日就是价格雪崩日(8.3 展开)。
⚠️ 常见坑:把"临床试验通过"当"药物绝对安全"。三期试验数千人的样本量,只能检出发生率高于千分之一的不良反应;万分之一级别的事件(如某些心脏毒性)要等上市后数十万人用药才浮出水面——这就是 IV 期与药物警戒存在的数学理由(8.2 接续)。
常见追问
问:为什么有的药"附条件批准"后又撤市了? 答:附条件批准是"先上车后补票"——基于替代终点或中期数据提前放行,换上市后确证研究的义务。若确证研究未能证实临床获益,或安全性信号恶化,监管有权撤销批准。这个机制的风险与价值一体两面:它让危重患者更早拿到潜在救命的药,也要求整个体系接受"被推翻"的可能。
问:受试者参加临床试验是"当小白鼠"吗? 答:这是最常见的误解。受试者从筛查到随访都受 GCP 与伦理委员会保护:知情同意保证完全自愿与随时退出,试验方案经科学审查保证不是"明知无效还做",安全性监测与快速报告制度兜底风险。事实上,不少受试者因试验获得了常规渠道难以及时获得的新疗法——当然,风险真实存在,权衡必须诚实告知。
问:随机对照试验为什么强调"主要终点只有一个"? 答:统计学的多重比较问题。若几十个终点各测一次,纯靠偶然也会"跑出"几个显著结果(假阳性随检验次数膨胀)。把主要终点预先限定为一两个、其余列为次要与探索性,是对假阳性的制度性防御——读文献时先看主要终点,是循证药学的基本功(第7.1 节的呼应)。
问:临床试验的"知情同意"到底要多细? 答:细到受试者能据此做出真实选择:试验目的与流程(要来几次、抽多少血)、可能的风险与不适、替代治疗方案(不参加还能怎么治)、补偿与损害赔偿安排、联系方式。科研术语要翻译成日常语言,更新信息要重新告知——同意书不是签字仪式,而是持续的信息对话。
本节要点回顾
- 注册两座桥:IND 允许上人,NDA 拿出生证明;CTD 是全球通用的装订格式;
- 四期是证据阶梯:安全、探索、确证、监测,各答一问,样本与成本逐级攀升;
- GCP 双支柱:受试者保护(知情同意、伦理委员会)与数据可信(随机盲法、源数据核查);
- 严重不良事件法定时限上报:七天或十五天,直通监管与伦理委员会;
- 安慰剂对照有伦理边界:已有有效治疗时改用阳性对照加等效性设计;
- 仿制药走生物等效捷径:百分之八十到一百二十五规则;生物类似药须证明"相似"而非"一致"。