1.2 药物代谢动力学:一粒药片的体内旅程
1.2 药物代谢动力学:一粒药片的体内旅程
药物代谢动力学(Pharmacokinetics, PK)研究机体对药物的处置过程,即吸收(Absorption)、分布(Distribution)、代谢(Metabolism)、排泄(Excretion)四个环节的定量规律。掌握 PK,才能回答临床最常见的问题:这个药多久起效、药效能维持多长、一天该服几次、首剂要不要加量。
一位高血压患者清晨七点吞下一片氨氯地平。药片在胃里崩解,药物分子穿过肠上皮进入血液,随血流分布到血管平滑肌,途中被肝脏代谢一部分,最后经肾脏和粪便离开身体。这趟旅程的每一站都有定量规律可循,本节就沿着这条旅程讲清楚 PK 的核心概念与计算。
ADME:旅程的四站
吸收是药物从给药部位进入血液循环的过程。静脉注射没有吸收环节,生物利用度按定义是 100%;口服药物要跨过肠壁、扛过肝脏首过消除,能进入体循环的比例(生物利用度 F)往往低于 1。首过消除是口服给药最重要的概念之一:门静脉血全部先过肝脏,肝药酶当场代谢掉一部分药物,于是同样剂量,口服需要的量比静脉大得多,且个体差异显著——硝酸甘油口服生物利用度不足 10%,几乎只能舌下含服,就是首过消除的经典案例。
分布取决于药物的脂溶性、血浆蛋白结合率与组织亲和力。血浆蛋白结合率高(如华法林约 99%)的药物,游离型少、起效慢、但作用持久,且容易发生置换相互作用(1.4 节详述)。表观分布容积(Vd)把"分布广不广"变成一个数:Vd 等于体内药量除以血药浓度,Vd 大说明药物离开血管、深入库组织——氯喹的 Vd 可达数百升,远超体液总量。
代谢主要发生在肝脏,由细胞色素 P450 酶系(CYP450)催化,反应分两相:I 相氧化还原水解,II 相结合(葡萄糖醛酸化等)增加水溶性。代谢产物质变有三条路——灭活(最常见)、活化(前药,如可待因在体内转化为吗啡)、乃至产毒(对乙酰氨基酚的代谢物 NAPQI 造成肝坏死,第 7 章会展开)。CYP 酶的诱导与抑制是药物相互作用的头号来源:利福平诱导 CYP3A4 让同服的药物浓度骤降,克拉霉素抑制它则让浓度骤升。
排泄以肾脏为主:游离型药物经肾小球滤过,部分经肾小管主动分泌,重吸收取决于尿液 pH 与药物解离度。弱酸性药物在碱性尿液中解离增多、重吸收减少、排泄加快——苯巴比妥中毒时静脉滴注碳酸氢钠碱化尿液,就是这条规律的临床应用。经胆汁排泄的药物可随胆汁回到肠道再吸收,形成肝肠循环,使半衰期显著延长(如地高辛、某些口服避孕药)。
图 1-2 血药浓度-时间曲线与 ADME 各阶段
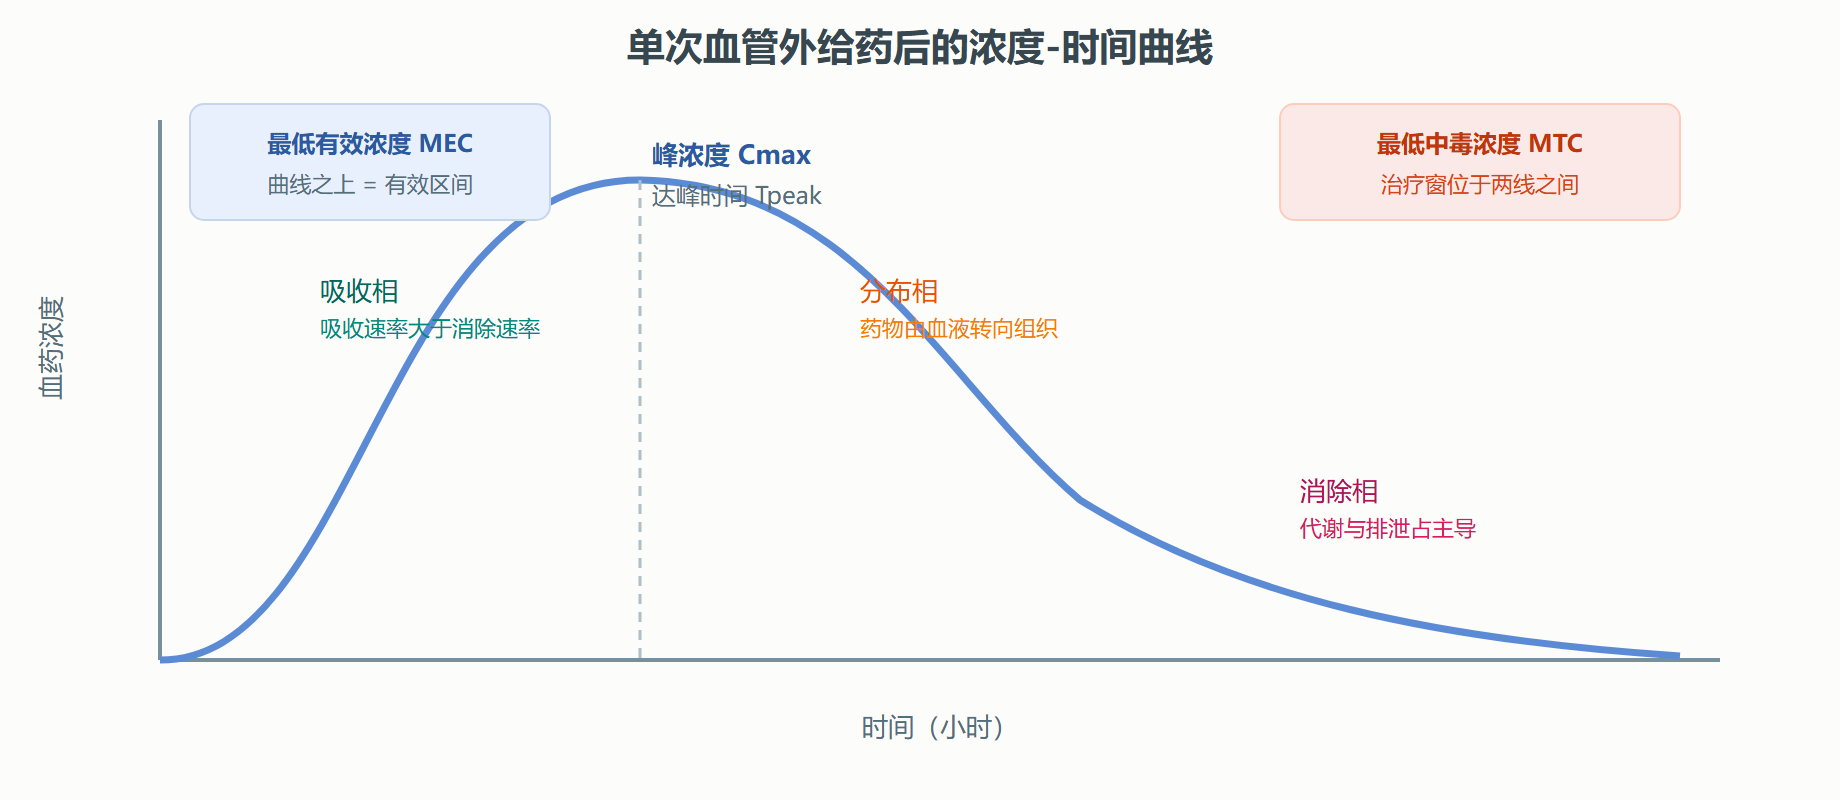
曲线上还有两处虚线:最低有效浓度与最低中毒浓度之间就是治疗窗。曲线必须整个装进这个窗口——峰不冒顶、谷不触底,给药方案设计的全部目标浓缩成这一句话。
半衰期:给药方案的节拍器
半衰期(t1/2)是血浆药物浓度下降一半所需的时间。一级动力学消除(消除速率与浓度成正比)下,经过 5 个半衰期,体内药量消除约 97%,即可视为基本清除;同理,反复恒量给药约 5 个半衰期到达稳态。这套"5 的法则"是临床上估时间的快捷工具。
来看一个完整计算(数据为教学示例):
某药半衰期 t1/2 = 6 h,表观分布容积 Vd = 40 L,每 12 h 口服 250 mg, 生物利用度 F = 0.8。估算: 1) 到达稳态时间:约 5 × 6 = 30 h,即服药后一天半浓度基本平稳。 2) 稳态峰谷估算(简化平均稳态浓度): 平均给药速率 = 剂量 × F / 给药间隔 = 250 × 0.8 / 12 = 16.7 mg/h 清除率 CL = 0.693 × Vd / t1/2 = 0.693 × 40 / 6 ≈ 4.62 L/h 平均稳态浓度 = 给药速率 / CL = 16.7 / 4.62 ≈ 3.6 mg/L 3) 若目标平均稳态浓度为 7.2 mg/L(翻倍),维持剂量相应翻倍至每 12 h 500 mg。 4) 赶时间:负荷剂量 = 目标浓度 × Vd / F = 7.2 × 40 / 0.8 = 360 mg 首剂, 随后按维持剂量给,可在首个间隔内即接近稳态。
这套计算里没有一个高深数学,却解释了说明书上绝大多数数字的来历。零级动力学是个例外:苯妥英、乙醇、阿司匹林高剂量时酶被饱和,单位时间消除量恒定,半衰期随浓度升高而延长,"加一点量、浓度翻几倍"是这类药中毒的常见开端——剂量调整必须小步试探。
影响各环节的生理与病理变量
吸收环节,胃排空速度、首过消除强度、给药途径共同决定起效快慢。分布环节,血浆蛋白水平(肝病、肾病综合征患者蛋白低,游离药物比例升高,同等浓度下效应更强)、体脂比例(脂溶性药物在肥胖者体内蓄积)都会改变 Vd 的真实含义。代谢环节,年龄两端都是弱者——新生儿肝酶系统未成熟,老年人肝血流与酶活性下降,剂量都需下调。排泄环节,肾功能直接决定清除率,临床用肌酐清除率(Cockcroft-Gault 公式)估算并调整剂量,这也是药师审方时最常做的计算之一。
| 给药途径 | 起效 | 首过消除 | 典型场景 |
|---|---|---|---|
| 静脉注射 | 立即 | 无 | 急救、麻醉诱导 |
| 肌内注射 | 快 | 无 | 不能口服、需持续者 |
| 口服 | 慢而不齐 | 有 | 慢病长期治疗 |
| 舌下含服 | 快 | 绕过 | 硝酸甘油心绞痛发作 |
| 透皮贴剂 | 极慢 | 绕过 | 慈善止痛、戒烟贴 |
房室模型与曲线拟合:简化但不失真
初学者常被"一室模型、二室模型"的术语吓住,其实它们只是描述旅程快慢的分档工具。一室模型假设药物进入体循环后瞬间在全身体液与组织中达到平衡,浓度-时间曲线呈单指数下降——适用于分布快、组织亲和均匀的药物。二室模型增加一个"周边室":药物先进入中央室(血液与血流丰富器官),再缓慢与脂肪、肌肉等周边室交换,曲线呈现先陡后缓的两段下降——分布相与消除相(图 1-2 曲线的中段拐点就是它的痕迹)。多数药物用一室或二室已能很好拟合;模型不是真相本身,而是"误差可接受的简化"——拟合优度与参数的生物学可解释性,比模型复杂度更重要。临床场景里,这套简化直接支撑着两类日常决策:肝肾功能不全者的剂量换算(先估清除率,再按比例减量或延长间隔),以及透析患者的给药时机(透析会清走药物,须在透析后补量——万古霉素与某些抗癫痫药的经典难题)。
本节要点回顾
- ADME 四环节各有量化指标:生物利用度、表观分布容积、清除率、排泄速率
- 首过消除决定口服剂量与静脉剂量的差距,舌下与透皮绕开肝脏
- 5 的法则:5 个半衰期基本清除、5 个半衰期到达稳态
- 给药方案三件套:维持剂量、给药间隔、负荷剂量,可由 t1/2、Vd、CL、F 推出
- 零级动力学药物(苯妥英、乙醇)消除酶饱和,小剂量调整可引起浓度剧变
- 肝肾与年龄改变 CL 与 Vd,是个体化给药的生理学基础
- 房室模型是可接受的简化:分布相与消除相对应二室曲线的两段斜率
旅程讲完,下一节转向旅程的终点:钥匙插入锁孔之后,效应如何随剂量放大——药物效应动力学。