2.3 结构与口袋:凶器下手的位置
2.3 结构与口袋:凶器下手的位置
本节摘要:审讯确认"铐他有用了"之后,还要回答"用什么铐、铐在哪里"。本节在三维结构上辨认三类下手位置——活性位点、变构位点、蛋白-蛋白界面,讲分子对接怎么把"能不能结合"变成可比较的分数,并用打分表与演算演示筛选逻辑。它收束第 2 章勘查主线:位置定下来,现场报告才能交卷。
本节是现场勘查的最后一站。2.1 给了格局,2.2 给了因果,本节把两者落到原子的分辨率上:药物是分子,分子要卡进蛋白的某个具体位置,这个位置的性质决定了武器的种类与这桩案子的难度。
凶器与把手:三类下手位置
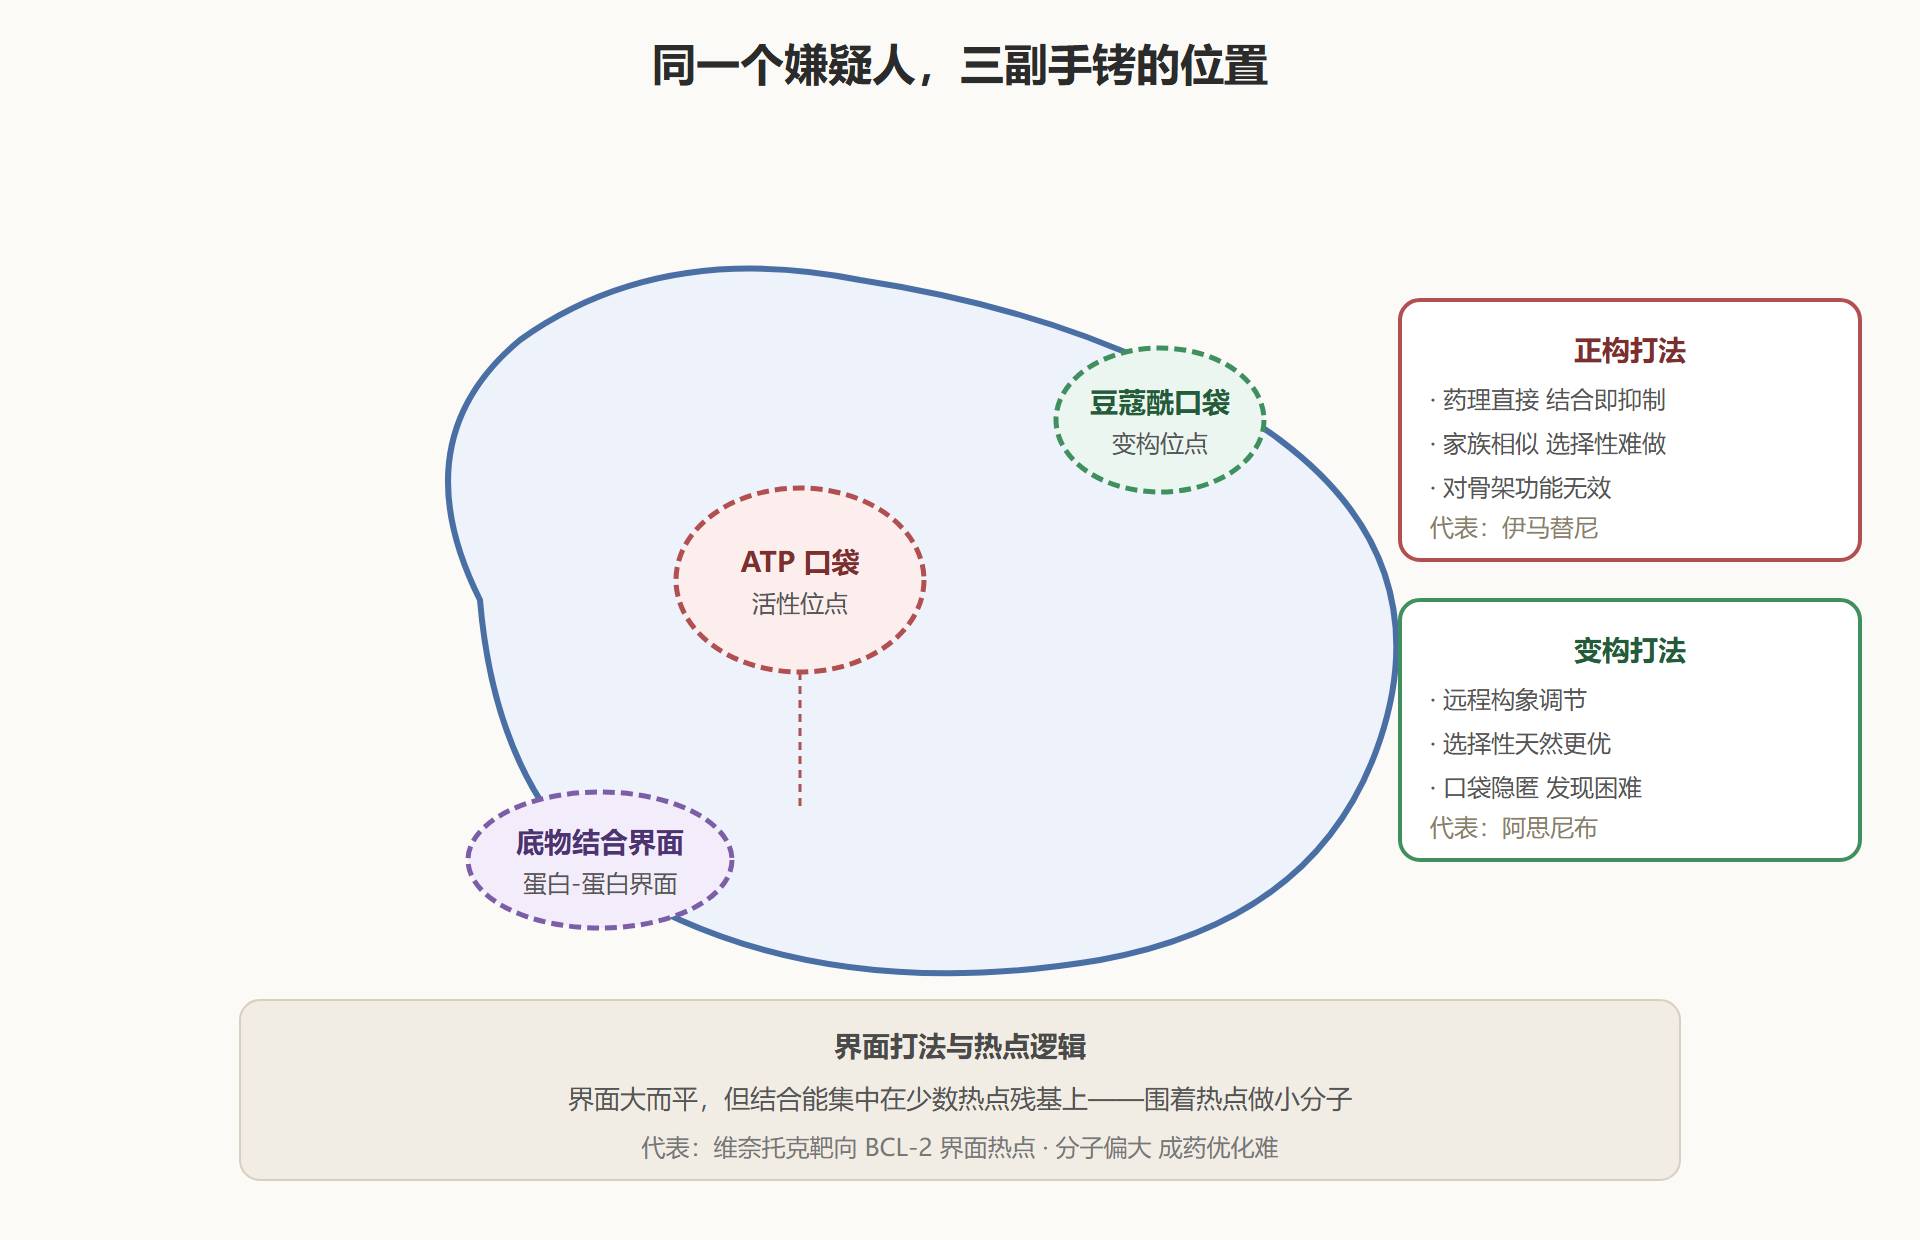
活性位点(正构位点)是蛋白执行功能的现场:激酶的 ATP 结合腔、蛋白酶的催化裂隙、受体的配体口袋。在这里下手的优势是药理直接——结合即抑制,构效关系清晰,化合物优化有明确的靶心。劣势是选择性问题:同家族成员的活性位点高度相似(激酶的 ATP 口袋都长一样),想只铐目标不伤其亲戚,要在口袋的细微差异区做文章。另一个隐藏劣势是对" scaffolding 功能"(骨架功能)无效:有些蛋白的功能不靠催化活性,堵住活性位点它照样干坏事。
变构位点远离活性中心,结合后通过构象变化远程调节活性。它的魅力在于选择性天然更好——变构位点的序列保守性远低于活性位点,家族内的差异大,容易做出"只铐一个"的选择性。劣势是发现难:变构口袋常常是隐匿的(诱导才出现)、动态的,且变构调节的效果难以从结构直接预测。伊马替尼之后的阿思尼布(asciminib)走的就是 BCR-ABL 的豆蔻酰口袋这条变构路线,专治伊马替尼耐药的某些突变。
蛋白-蛋白界面(PPI)是两条链接触的平坦区域,传统观念认为不可成药,界面大而平、没有明显的凹陷。但界面上常有小而"热"的关键位点(hot spot)贡献了大部分结合能,围着 hot spot 设计的抑制剂在 BCL-2 家族上取得了维奈托克这样的成功。PPI 抑制剂的分子往往偏大、偏芳香,成药性优化难度高,但一旦做成,选择性可以非常好。
图 2-3:激酶结构上的三类下手位置
分子对接:把"能不能结合"变成分数
结构上有了候选位置,下一个问题是:手里的化合物(或虚拟库里的分子)卡得进这个位置吗、卡得牢吗。分子对接用物理近似回答:把小分子在口袋里摆放成各种姿势,对每种姿势估算结合自由能,汇总成对接分数。分数本身是近似的(误差常以千卡每摩尔计),但在同系列化合物里做相对排序足够有用——对接的价值在排序,不在绝对值。
| 候选化合物 | 对接分数(越负越好) | 预测氢键数 | 关键相互作用 | 排序动作 |
|---|---|---|---|---|
| 化合物 A-1 | -9.8 | 3 | 与铰链区双氢键 + 疏水口袋填充 | 优先合成验证 |
| 化合物 A-2 | -8.4 | 2 | 单氢键,疏水接触一般 | 备选 |
| 化合物 B-7 | -7.9 | 1 | 仅疏水接触,溶剂暴露多 | 观察名单 |
| 化合物 C-3 | -5.1 | 0 | 姿态游离,无锚定 | 淘汰 |
| 已知抑制剂(对照) | -10.5 | 3 | 口袋全占用 | 演算质控基准 |
读表的纪律比算分更重要。三条:一是必须带已知抑制剂做质控——如果已知能结合的分子分不出好分数,说明对接参数有问题,整表作废;二是分数接近的候选(差距小于方法学噪声,通常 1 到 2 个单位之间)不要强分高下,交给实验裁;三是分数最好看解释性——预测氢键数、关键接触是否落在已知的重要残基上,一个分数很好的姿势如果压根没碰到铰链区,多半是假姿态。
把这套逻辑写成可复用的演算,就是下面的脚本:输入候选分子的对接分数表,结合质控基准与动作分档,输出收网优先级。
# 对接结果分档器:分数 + 质控 + 可解释性 -> 优先级 def triage_hits(rows, control_score): """rows: [(名称, 对接分数, 预测氢键数, 命中关键残基(bool))] control_score: 已知抑制剂的对接分数(质控基准)""" # 质控:已知抑制剂必须拿到足够好的分数,否则整批作废 if control_score > -8.0: return "质控失败:对照化合物分数异常,检查对接参数后重跑" out = [] for name, score, hb, key_res in sorted(rows, key=lambda r: r[1]): if score <= control_score + 1.5 and hb >= 2 and key_res: out.append((name, "A 优先合成验证")) elif score <= control_score + 3.0 and (hb >= 1 or key_res): out.append((name, "B 备选或合并优化")) else: out.append((name, "C 淘汰")) return out rows = [("A-1", -9.8, 3, True), ("A-2", -8.4, 2, False), ("B-7", -7.9, 1, True), ("C-3", -5.1, 0, False)] for line in triage_hits(rows, control_score=-10.5): print(line) # 输出: # ('A-1', 'A 优先合成验证') # ('B-7', 'B 备选或合并优化') # ('A-2', 'B 备选或合并优化') # ('C-3', 'C 淘汰')
一桩结构案例:伊马替尼的选择性从哪里来
BCR-ABL 的 ATP 口袋与正常 ABL 几乎相同,伊马替尼却对后者亲和力低得多——它赢在姿势:伊马替尼不只占用 ATP 腔,还伸进了一个只有非活化构象才敞开的疏水口袋,把激酶"锁死"在失活状态。正常细胞里 ABL 的活化循环频繁经过这个构象,但具体构象平衡常数与细胞内定位差异,让抑制剂对疾病型激酶的占据效率更高。这桩案子说明选择性未必来自口袋本身的结构差异,也可以来自构象状态的差异——疾病蛋白与正常蛋白若处于不同的活化平衡上,就是这个靶标的额外礼物。
它同时预告了变构打法的地位:阿思尼布瞄准的豆蔻酰口袋是 ABL 特有的自抑制结构,选择性更好,专收伊马替尼耐药突变。同一嫌疑人两副手铐接力,是结构勘查最理想的产出形态。
💡 关键直觉:对接分数回答"卡不卡得进",构象回答"铐住了他哪种状态"。写勘查报告时,分数表和构象注记要放在一起。
结构勘查的常见疑问
没有实验结构还能做结构勘查吗?
能做,但要标注证据等级。结构预测数据库覆盖了绝大多数蛋白,折叠规则性强的区域可信度接近实验水平;无序区、诱导口袋、多聚体界面则要打折。实务流程是:预测结构圈出候选口袋,分子模拟验证口袋的可及性与动力学稳定性,最终用片段筛选或热位移实验(第 5 章)落地。勘查报告里,"结构来源"一栏写清是实验结构还是预测结构,是基本职业操守。
变构口袋怎么找?
三条路线并行。比较基因组学路线:在家族成员间找保守性低的"荒漠区域",变构位点往往藏在进化压力最小的位置;动力学路线:分子模拟里反复开合的缝隙,就是候选口袋的影子;实验路线:热位移或酶活高通量筛出"结合了但不在活性位点"的片段,回结构上定位。三条线汇出的交集最值得投入化学资源。变构路线的回报率在近年持续走高——选择性的天然优势让它在拥挤家族(激酶、GPCR)里成了差异化立项的主力打法。
口袋"看着能结合"与"真结合"之间的落差怎么缩小?
落差来自三个被忽略的物理量:去溶剂化代价(水分子被置换的成本)、口袋的柔性(静态结构里看着敞开、实际多数时间关闭)、以及质子化状态(生理酸碱度下分子的真实形态)。分子对接的分数不包含或粗略包含这些项,所以对接名单必须经过实验校验——缩小落差靠的是把物理量逐步引入评估(更精细的自由能计算、动态模拟),以及最直接的:早点做实验。
办案手记(要点回顾)
- 三类下手位置:活性位点(药理直接、选择性难)、变构位点(选择性优、发现难)、PPI 界面(热点逻辑、分子偏大);
- 对接分数的价值在相对排序而非绝对值,必须带已知抑制剂做质控;
- 分数接近的候选不强分高下,可解释性(氢键、关键残基接触)比分数更值得审;
- 选择性可以来自构象状态差异,不一定要口袋差异;
- 第 2 章勘查到此收口:格局、因果、位置三图齐备,移交第 3 章取证。