2.3 蛋白质电泳与折叠层次
2.3 蛋白质电泳与折叠层次
本节摘要:蛋白质功能绑在三维折叠上,但实验室最常先看见的是 SDS-PAGE 上按分子量排开的条带。一级序列决定可能的折叠,二级有螺旋与折叠片,三级是整条链的空间,四级是亚基拼装。还原剂打断二硫键会让条带搬家,非变性胶才保留复合物。从胶图往回读结构,比从名词往下背层次更接近真实工作。
本节地图
阅读完本节,你应当能够:
- 解释 SDS-PAGE 为何主要反映多肽长度而不是天然形状
- 用还原/非还原、变性/非变性四种胶回答不同结构问题
- 把一条免疫印迹带的“比预测更大或更小”翻译成修饰、剪切或异构
- 说明分子伴侣和降解系统为何出现在表达实验的失败模式里
先看胶,再给层次起名
表达一个带组氨酸标签的蛋白,你先跑 SDS-PAGE。出现一条靠近预测分子量的带,再去做印迹或纯化。这条带告诉你的是多肽链在变性、通常还还原之后的表观大小,不是它在细胞里的工作形状。血红蛋白在你体内是四聚体,在还原 SDS 胶上是分开的 α 和 β 条带。层次不是哲学,是“我这张胶拆掉了哪一层相互作用”。
把蛋白质当成一件可拆的家具。一级结构是零件清单(氨基酸顺序)。二级结构是局部的标准连接件:螺旋、折叠片。三级是这件家具组装好的形状。四级是几件家具拼成一套。SDS 和煮沸相当于把螺丝拧掉、零件摊在地上称重量;非变性胶相当于整套家具一起搬家,体积和形状都还在。
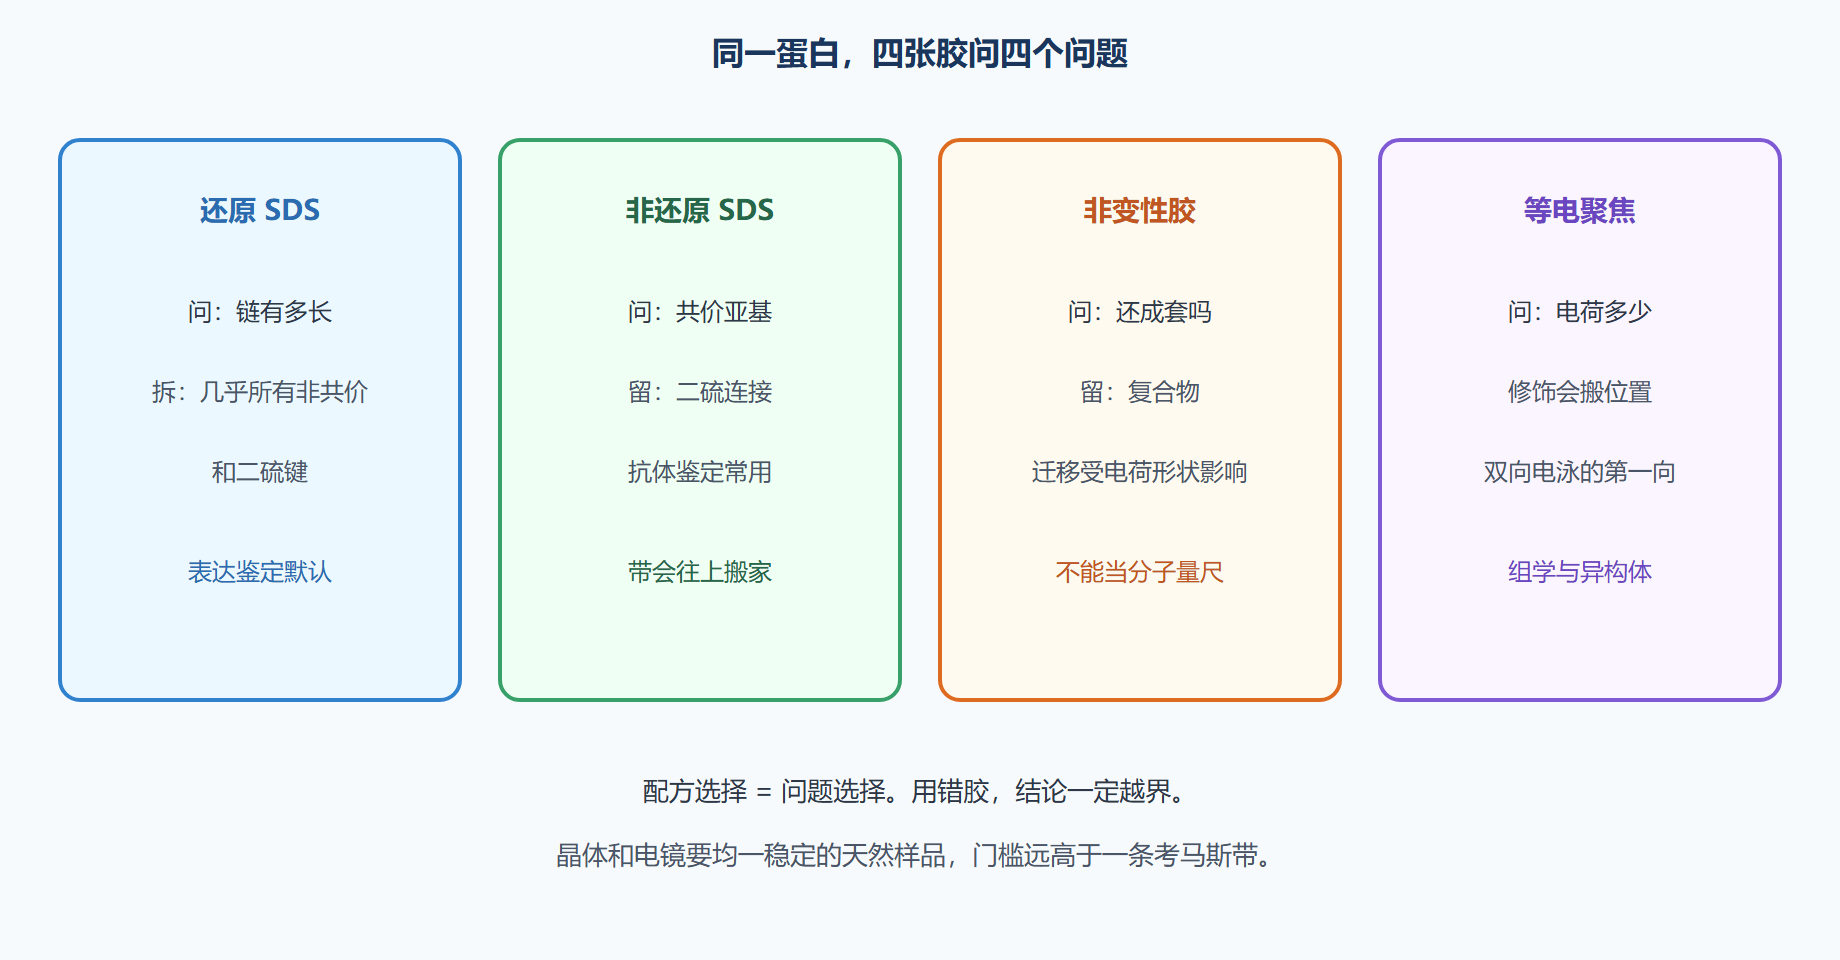
四种常见胶问的问题不同: 还原 SDS 多肽多重少,二硫键已打开 非还原 SDS 共价连接的亚基是否还在一起 非变性 PAGE 复合物是否还在,电荷和形状都影响迁移 等电聚焦 等电点,修饰造成的电荷变化
二十种标准氨基酸的侧链决定溶解度和化学。疏水残基倾向埋进核,电荷残基倾向表面,半胱氨酸能形成二硫键,丝氨酸/苏氨酸/酪氨酸能被磷酸化。这些不是点缀:磷酸化会让等电点改变、有时让 SDS 胶上表观分子量漂移;糖基化能让带明显变胖变糊。看见“比预测大 10 千道尔顿”的膜蛋白,先想糖,再想标签和异常电泳行为。
| 结构层次 | 主要作用力 | 哪张胶还留着它 |
|---|---|---|
| 一级 | 肽键共价 | 所有胶,序列本身 |
| 二级 | 主链氢键 | 变性胶里基本拆掉 |
| 三级 | 疏水核、离子、氢键、二硫 | 还原 SDS 拆掉,非还原可留二硫 |
| 四级 | 亚基界面非共价,偶有二硫 | 非变性或交联实验 |
折叠是实验成败,不只是课本插图
多肽从核糖体出来必须折叠。细胞内有分子伴侣帮忙,也有蛋白酶盯着久不折叠的链。你在大肠杆菌里过表达人源蛋白,常看见包涵体:蛋白质来不及折对,疏水表面互相粘成不溶沉淀。胶上目标带在沉淀里很亮,上清没有活性。这不是“没有表达”,是折叠失败。对策包括降低诱导温度、换可溶标签、共表达伴侣、或改真核系统——第 4.1 和 6.2 节会接到操作上。
二硫键是分泌蛋白和抗体常见的共价订书钉,细胞质还原环境通常不鼓励它形成。在细菌细胞质表达需要二硫的蛋白,容易折错。还原剂 DTT 或巯基乙醇加入样品缓冲液,就是为了在胶上打开这些订书钉。非还原胶上抗体呈高位一条带,还原后变成重链轻链两条——这是结构层次的现场演示。
错误折叠不仅没有功能,还可以有害。某些神经退行相关蛋白形成纤维状聚集体,那是结构课与疾病的接头,但在常规实验室里更常碰到的是:表达产物在浓缩时沉淀、冻融后活性消失、纯化柱上拖尾。这些是折叠和胶体稳定性问题,不是“再开一次菌就好”。
结构生物学技术(晶体衍射、冷冻电镜、核磁)回答的是原子模型,不是日常第一张胶。日常工作用胶、层析、光散射看均一性和寡聚状态。需要原子模型时,样品必须均一、稳定、浓度够,这又回到折叠和纯度。把晶体学当成“高级电泳”会失望:它要求的样品质量远高于一条漂亮的考马斯带。
⚠️ 常见坑:用还原 SDS 胶的分子量去否定“这个蛋白是二聚体”的功能数据。变性胶本来就不是用来看四级结构的。要看寡聚,用非变性、交联、超速离心或体积排阻。
💡 关键直觉:你拆掉哪一层力,就只能回答那一层以下的问题。胶的配方是问题选择,不是显示效果。
翻译后修饰是一级序列之上的化学补丁。磷酸化、乙酰化、泛素化、糖基化改变功能、定位和寿命。免疫印迹用修饰特异抗体,或用磷酸酶处理看带是否回迁。质谱是更系统的读法,第 5.3 节会讲。这里只需在看胶时留下位置:带的位置不完全等于基因预测的分子量。
图 同一蛋白在不同胶上的命运
工程实践:条带异常怎么读
比预测小:蛋白酶剪切、提前终止、内含子没去干净导致的提前停(那其实是核酸问题)、异常电泳。比预测大:标签、糖基化、泛素链、疏水膜蛋白的异常迁移。多条带:降解梯子、可变剪接、磷酸化异构在 SDS 上有时也能分开一点。糊带:糖、电荷不均、过载、盐。先看上样量和 marker,再发明生物学故事。
免疫印迹把胶上的匿名条带变成“可能是这个蛋白”。抗体质量和封闭决定可信度。必须有分子量吻合、阴性对照、有时还要敲除或肽段竞争。一条“大概在那个高度”的带不是身份证明。定量印迹要线性范围和内参,内参本身也可能被处理因素改变。
考马斯亮蓝看得到大约几十纳克级以上的带,银染更灵敏但定量差,荧光染料线性好。纯化时用考马斯看杂带比例,用吸收 280 估浓度,用功能测定看折叠是否还对。三者不一致很常见:280 把核酸和杂质算进去,胶上看起来纯的蛋白可能已经失活。
表达失败的结构清单:密码子不适导致翻译停顿(第 3.3 节)、膜蛋白插入失败、二硫错配、包涵体、宿主蛋白酶。换标签、换菌株、换温度、换系统,本质都是在给折叠抢时间或换环境。不要只加大诱导剂。
问题:要不要一上来就做冷冻电镜?
不要。先有均一、不聚集、组分清楚的样品。电镜和晶体是结构问题的终局读出,不是表达第二天的默认。多数项目停在胶、层析和活性测定就已经能做决策。
问题:分子伴侣要不要加到裂解液里?
裂解液里的伴侣不能替代体内折叠。表达阶段共表达伴侣或降低温度,才是帮折叠。裂解后加甘油、适量盐、避免反复冻融,是在保护已经折好的结构。两件事不要混。
上样缓冲液里的染料和甘油只是让你看见样品沉下去,真正决定迁移的是 SDS 是否足够、还原是否完全、煮样是否过度。膜蛋白过度煮会聚集,反而跑不动,有时 37 度短处理比沸腾更合适。分子量 marker 的带型要认,不同商家的同一“千道尔顿”不完全可比。预染 marker 迁移与未染蛋白略有偏差,精确分子量仍以未染和质谱为准。过载会让带变宽并拖尾,看起来像修饰异构体。先稀释再解释异构。
纯化过程中的部分降解会在胶上留下规则梯子,尤其对不稳定接头。加蛋白酶抑制剂、低温、缩短操作,比换抗体更能去掉梯子。聚集体会停在浓缩胶界面或加样孔,被误认为“没进去”。离心去掉不溶再上样,并在记录里写清是否丢弃了沉淀。那份沉淀可能就是你的蛋白。
结构预测工具现在很能给出折叠模型,但它不替代胶上的均一性和活性。预测很漂亮的蛋白仍可在你的缓冲里沉淀。把预测当假说,用体积排阻看是单体还是寡聚,用活性看是否活着。第 5.3 节的质谱可以读修饰,仍回答不了“这批蛋白能不能做动力学”。层次清楚,工具才不会互相冒充。
灌胶的丙烯酰胺浓度按目标分子量选,太大的蛋白用低浓度或梯度胶,太小的蛋白用高浓度或专用小分子胶。浓缩胶与分离胶界面不清时,条带会笑。新鲜配制或可靠预铸胶,过期胶的分辨率会伪装成异构体。转膜时间和电流按蛋白大小和膜类型,小蛋白容易穿膜,要缩短或换膜。封闭不足造成满天星,封闭过度造成无信号,都要有阳性裂解对照。抗体稀释不是越浓越好,背景会一起涨。分子量吻合加敲除消失,才接近身份。只有高度接近的带,写成“提示”而不是“证明”。冻融次数写在蛋白管上,第五次冻融的活性下降不要怪基因。分装是便宜的结构保护。
还原剂加晚了,二硫键还在,分子量会偏大或多出高带。煮样过久,膜蛋白容易析出,看起来像没上样。考马斯亮蓝看得见的下限大约几十纳克级,低丰度目标请改印迹或荧光染色。预染标准蛋白在不同胶浓度里迁移不完全线性,估分子量要用同一次电泳的未预染标准更稳。转膜前先看胶上是否真有带,空转一张膜会浪费一晚上。折叠层次决定你看到的是单体、寡聚还是碎片。
非还原胶和还原胶成对跑,二硫键故事才站得住。只跑一张还原胶,寡聚体证据是缺席的。
本章回顾
- SDS 胶问链长:不要用它否定四级结构。
- 还原剂管二硫:抗体和分泌蛋白在还原前后搬家是正常课。
- 折叠失败表现为包涵体或降解:不是简单的“没表达”。
- 修饰让带漂移:糖和磷酸是最常见的“分子量谎言”。
- 印迹需要对照:高度接近不等于身份。
- 浓度、纯度和活性是三件事:胶漂亮可以没有功能。
- 原子结构实验要样品质量:先均一,再预约电镜。
下一章把这些分子放回信息流:PCR 如何对照体内复制,qPCR 如何读转录,表达产量如何读翻译,逆转录如何把 RNA 档案翻回 DNA。