1.1 核酸提取与纯度判读
1.1 核酸提取与纯度判读
本节摘要:核酸提取的目标不是“拿到一点能在紫外下发光的东西”,而是拿到一份下游反应认账的模板:浓度够、蛋白质和盐够低、完整性匹配用途。DNA 怕剪切,RNA 怕无处不在的核酸酶。读 A260 比值和电泳/完整性指数,比换一个更贵的试剂盒更能决定实验成败。
学习目标
阅读完本节,你应当能够:
- 按样本类型在酚试剂、硅膜柱、磁珠之间做取舍
- 用 A260/A280、A260/A230 判断污染类型,而不是只看浓度数字
- 区分 DNA 机械断裂和 RNA 酶解在胶上的不同样子
- 决定一份核酸是进 PCR、建库,还是该重抽
先问这份核酸要去干什么
打开试剂盒之前先写用途。普通 PCR 对完整性要求低,几百碱基的片段,轻度断裂的基因组也能扩出来。克隆长片段、酶切基因组、建测序文库,则要求高分子量。RNA-seq 和 qPCR 对 RNA 完整性几乎零容忍:核糖体条带糊成一团,差异表达表再漂亮也站不住。用途决定裂解强度、是否用 RNA 专用耗材、最后洗脱体积。
把提取想成暗房显影。底片已经曝光,显影液太猛会把高光冲掉,太弱则阴影起不来。裂解液就是显影液:既要打开膜、放开核酸,又不能把长链剪成渣,更不能把核酸酶留在成品里。没有“通用显影”,只有“对这份底片够用的显影”。
用途速查: 菌落 PCR / 短片段扩增 → 粗提即可,完整性次要 克隆 1-3 kb、酶切验证 → 柱提 DNA,避免蛋白质和盐 长片段克隆、基因组文库 → 高分子量,少涡旋、大孔径枪头 qPCR / RNA-seq → RNA 专用,先灭酶,再看完整性
样本矩阵比试剂品牌更决定命运。植物多糖、血液血红素、粪便腐殖酸、土壤腐殖质都是 PCR 抑制剂。它们不一定让 A260 变难看,却能让后续酶沉默。所以“紫外好看”不是通行证,最多是入场券。
| 样本类型 | 主要麻烦 | 提取侧重点 |
|---|---|---|
| 培养细胞 / 菌 | 相对干净 | 裂解完全、RNA 防降解 |
| 动物组织 | 纤维、脂肪、核酸酶丰富 | 充分匀浆、立即灭酶 |
| 全血 | 血红素抑制 PCR | 去血红素或先分离有核细胞 |
| 植物 | 多糖多酚 | CTAB 或专用结合缓冲 |
| FFPE 切片 | 交联、断裂 | 脱蜡、交联逆转,接受短片段 |
裂解、分开、洗脱:三步各自在防什么
所有提取法都是同一骨架:裂解释放核酸,把蛋白质/多糖/盐从核酸旁边拉开,再把核酸收到低盐缓冲里。差别只在“拉开”用什么物理化学。
酚-氯仿(或商品化的硫氰酸胍-酚试剂)靠相分离:核酸留水相,蛋白质进界面和有机相。它对脏样本和 RNA 仍然好用,因为强变性剂能迅速按住核酸酶。代价是有机溶剂、容易把酚带进水相、操作者之间重复性差。硅膜柱靠高盐下核酸吸附到二氧化硅,洗涤后低盐洗脱。快、适合常规 DNA,但对很高分子量的基因组不友好(膜剪切),对某些抑制剂洗不干净。磁珠把吸附面做成可悬浮颗粒,便于自动化和从稀样本富集;结合缓冲和洗涤程序仍决定纯度,磁珠本身不是魔法。
DNA 提取常加蛋白酶 K,用来消化组蛋白和核酸酶。RNA 提取的第一原则不是“多洗两次”,而是从第一秒就让核酸酶没有工作条件:胍盐变性、专用耗材、手套、分开的移液器。环境中的核酸酶极稳定,高压灭菌不一定能消灭它,这就是为什么 RNA 实验有自己的一套“无酶区”。
⚠️ 常见坑:用普通枪头大力吹打高分子量 DNA,或把 RNA 样本在室温里“先放一会儿再抽”。剪切和酶解看起来都像浓度还在、后面实验却全军覆没。
💡 关键直觉:提取不是把核酸“拿出来”,而是把核酸酶和抑制剂“按住并送走”。成品的敌人往往不是量不够,而是旁边还站着会破坏下游酶的东西。
洗脱液也不是小事。Tris 缓冲比纯水稳定,尤其 DNA 长期保存;纯水洗脱的 DNA 在反复冻融和酸性条件下更容易脱嘌呤。RNA 建议分装,避免反复冻融把完整性一次次削短。洗脱体积越小浓度越高,但过小体积会让柱或磁珠残留液体占比变大,回收率反而掉。
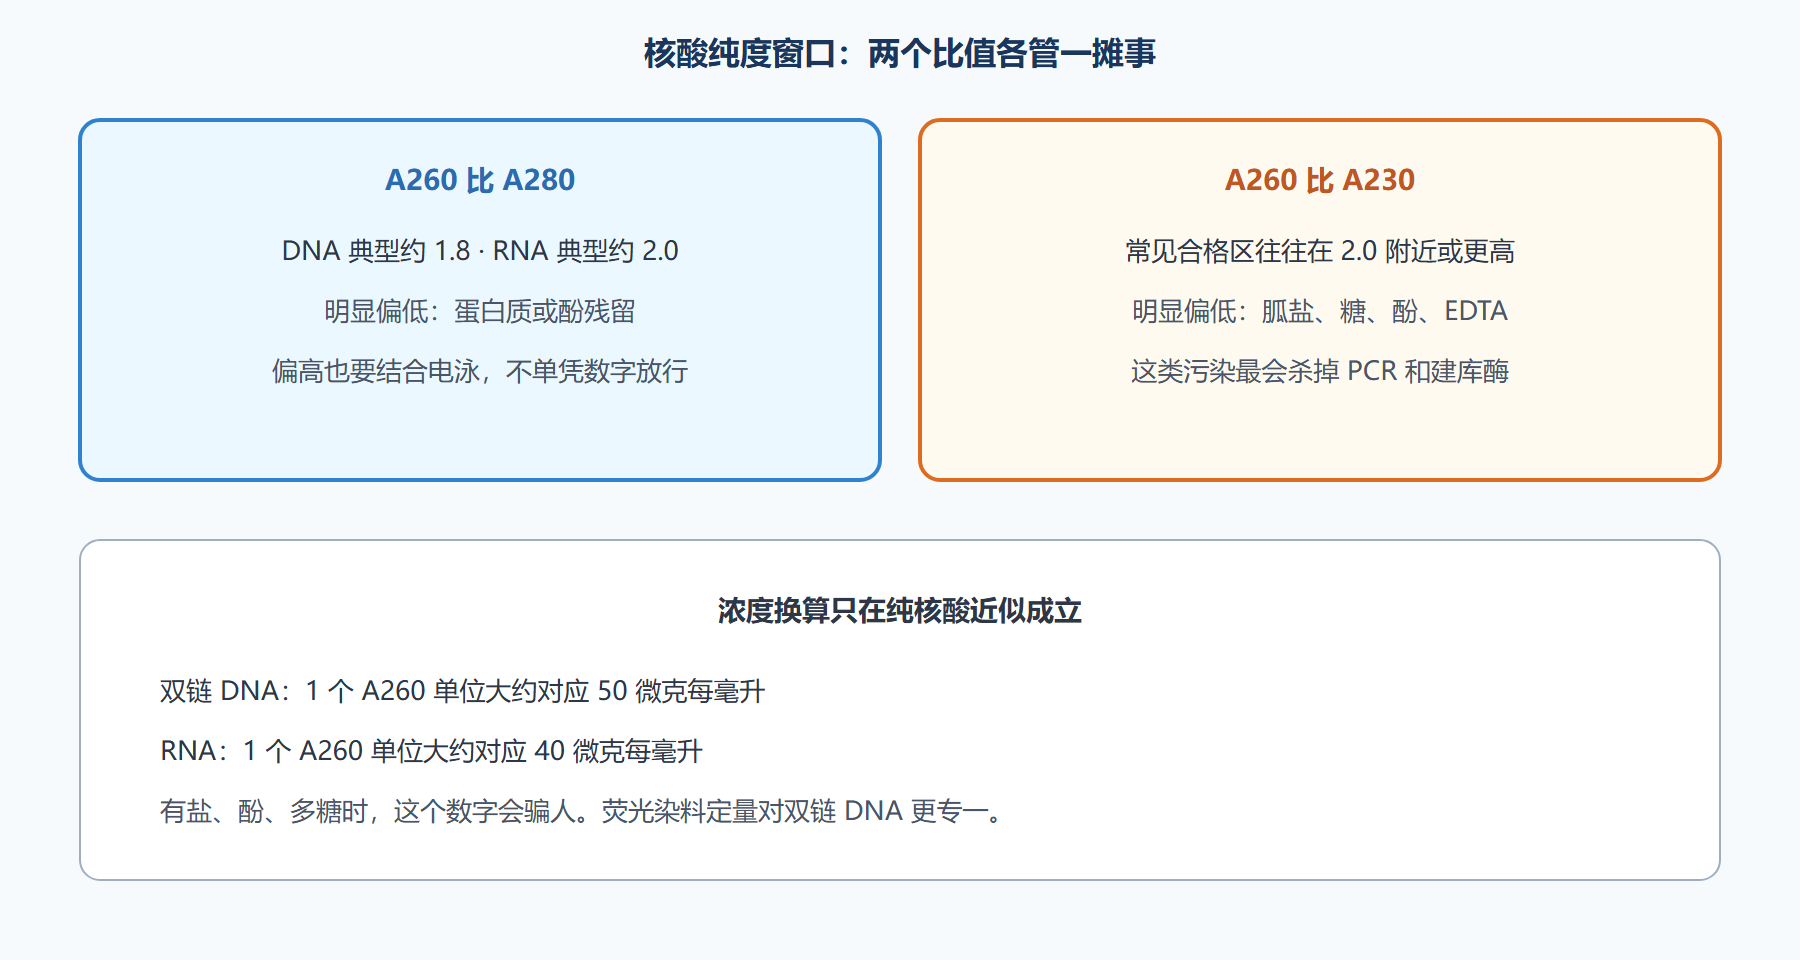
图 纯度窗口:比值在说什么
判读:数字、胶、完整性指数怎么一起用
紫外吸收是最快的体检。核酸在 260 纳米有吸收峰,蛋白质在 280,许多盐和有机杂质在 230。A260/A280 对 DNA 常落在 1.8 附近,RNA 常落在 2.0 附近,因为 RNA 的尿嘧啶和单链性质改变吸收。比值明显低于这些窗口,优先怀疑蛋白质或酚。A260/A230 掉下去,优先怀疑胍盐、糖类、酚、EDTA。这些数字是窗口不是法律:超纯水和某些缓冲本身会让比值漂一点,要以同时跑的空白和电泳为准。
浓度换算只在样品接近纯核酸时成立。双链 DNA 常用“1 个 A260 约 50 微克每毫升”,RNA 约 40。一旦有游离核苷酸、酚或多糖,A260 会被抬高,你以为有 200 纳克每微升,PCR 却像没加模板。对测序文库和精确摩尔定量,荧光染料法(只认双链)往往比紫外更老实。
电泳是第二份体检。基因组 DNA 应是靠近加样孔的一条紧致亮带;弥散拖向低分子量,多半是剪切或酶解。RNA 在变性胶上应看到清晰的核糖体条带(真核常见 28S 与 18S),28S 大约两倍亮于 18S 是教科书印象,实际以仪器给的完整性指数为准更稳。出现低分子量 smearing、核糖体带消失,就是降解。完整性质谱仪给出的 RIN 一类指数,建库前值得看一眼:很多核心设施会直接拒收明显降解的 RNA。
| 观察 | 更可能的原因 | 下一步 |
|---|---|---|
| 浓度高但 PCR 完全空白 | 抑制剂,比值差 | 稀释模板、补洗、换方法 |
| 比值好看但克隆长片段失败 | DNA 已剪短 | 少涡旋,改磁珠/重力柱 |
| RNA 浓度在、qPCR 重复性崩 | 局部降解或残留 DNA | 看完整性,DNase 处理 |
| 洗脱液发黄或有机相气味 | 酚/胍残留 | 勿用于酶学,重抽 |
| 空白抽提也有条带 | 试剂或气溶胶污染 | 换批次、分区操作 |
稀释有时是最便宜的拯救。抑制剂被稀释后,酶可能重新工作;代价是模板分子变少。对常规 PCR 可以试 10 倍、50 倍稀释。对低拷贝病原检测,稀释会掉灵敏度,只能换提取化学。不要把“稀释能扩出来”当成纯度合格,它只是权宜。
保存同样是提取的一部分。DNA 在弱碱缓冲、冷藏或冷冻下相当稳;反复冻融和核酸酶污染仍能毁掉它。RNA 建议低温分装。不要把“提取当天没用完”的 RNA 在冰箱门上放一周再拿去建库。
问题:柱提和酚提怎么选?
常规质粒、PCR 模板、血液 DNA,我更倾向硅膜柱或磁珠,重复性好、有机溶剂少。组织 RNA、多糖多的植物、你怀疑柱子洗不掉的抑制剂,酚-胍体系仍常是更狠的一刀。高通量实验室用磁珠,不是因为它纯度神秘更高,而是因为机器认磁珠。选方法时先写样本脏点和下游酶,再写品牌。
问题:要不要用 DNA 酶处理 RNA?
要做 qPCR 且引物可能扩到基因组,就处理。RNA-seq 若走 polyA 富集,残留基因组 DNA 通常不是第一杀手,核糖体 RNA 才是;若走总 RNA 建库,DNA 残留会变成噪声读段。处理之后务必灭活或去掉 DNA 酶,否则它会在后面继续咬你的产物。
酚残留会让 A260 虚高,也会让后续酶变钝,这是同一化学的两面。洗脱液若有有机相气味,不要靠稀释碰运气,直接重抽。磁珠法在洗涤不干净时同样会留下胍盐,230 窗口照样报警,并不比柱子更“高级”。组织样本匀浆不足时,上清很清、产量却低,那是细胞还没打开,不是试剂盒灵敏度不够。匀浆过度则 DNA 已经碎在冰上,完整性仪器会先于 PCR 告诉你。血液样本若直接把全血当培养细胞裂,血红素会跟着进柱;先分离有核细胞或用专用去血红素缓冲,比把循环加到四十更像实验。植物样本在酚氧化发褐之后,核酸会被多酚粘走,产量和抑制同时恶化,还原剂要在匀浆当下就在,而不是事后补进洗脱液。
长期保存策略应写进提取当天的记录:DNA 分装在弱碱缓冲、少冻融;RNA 分装更碎、避免门区温度来回。浓度估高的样品稀释后再测一次吸收,排除气泡和指纹。荧光定量与紫外打架时,以更专一的荧光为准去做文库摩尔定量,紫外仍可留作污染线索。核心设施拒收样本时请把拒收当数据:他们看的就是你本节的窗口。不要把拒收理解成服务态度。
同一项目锁定一种提取化学,以便批次可比。中途换柱子品牌等于引入新的抑制剂谱,组学里会变成“处理效应”。教学实验室可以故意用一份故意加酚的 DNA 做一次 PCR,让空对干净而样本空白的现象长在记忆里——这比再讲一遍比值定义有效。
提取当天就把“过 / 停 / 稀释后再测”写在管子侧面,避免第二天凭记忆放行。多糖多的样本在硅膜上会显示为洗脱困难和 230 窗口双崩,这时换 CTAB 或增加洗涤,比把模板加倍更有效。磁珠若吸得不干,残留结合液会把盐带进 PCR,看起来像酶死了。干燥时间不够和干燥过头都会掉回收,前者稀、后者难溶。RNA 的完整性指数只对同类样本可比,跨组织硬比没有意义。把提取视为可重复的工艺:同一项目锁试剂批次,锁洗脱体积,锁保存温度。工艺一变,组学里的处理效应就会掺进方法效应。教学上保留一份故意污染的 DNA 作为教具,让空白对照干净而样品沉默的现象成为共同记忆。这比再讲一遍吸收峰更接近实验室现实。现场记录颜色、气味、黏度,三行字往往比品牌名更能解释一周后的失败。
要点速记
- 先写用途再选方法:短 PCR、长片段克隆、RNA-seq 对完整性和抑制剂的容忍度完全不同。
- 三步骨架不变:裂解灭酶、分开杂质、低盐洗脱;酚、硅膜、磁珠只是分开杂质的不同力学。
- 两个比值分工:280 窗口偏蛋白/酚,230 窗口偏盐/胍/糖,后者更常杀掉下游酶。
- 紫外浓度会骗人:有杂质时改用荧光定量,或至少用电泳交叉验证。
- RNA 的敌人是酶,DNA 的敌人是剪切:操作分区和枪头力度不是仪式,是机制。
- 不合格就停:带着抑制剂去 PCR,只会把失败推迟到更贵的步骤。
- 稀释是权宜不是合格:能扩出来只说明酶暂时喘上气,不说明样本干净。
下一节我们把这份核酸放进 PCR 管:引物怎么选、循环怎么设、胶上那几条带分别叫什么名字。