1.2 PCR配体系与胶图判读
1.2 PCR 配体系与胶图判读
本节摘要:PCR 是体外把一段 DNA 变成胶上可见条带的反应。成败取决于引物特异性、酶的保真与速度、镁离子和退火温度,而不是循环仪品牌。胶图是判决书:目标带、引物二聚体、非特异带、空对污染各有长相。先把体系配明白、把带认出来,再去谈体内复制机制。
本节目标
阅读完本节,你应当能够:
- 写出一对可用引物的长度、GC、Tm 和 3 端约束
- 在 Taq 与高保真酶之间按用途选型
- 从琼脂糖胶区分目标带、二聚体、非特异和模板拖尾
- 用空对、单引物对、梯度退火把失败收口到具体参数
先把反应写成四样东西
PCR 管里其实只有四类角色:模板、一对引物、热稳定 DNA 聚合酶、缓冲体系(含镁离子、dNTP)。循环仪只是按时间切换温度。很多人把失败怪给仪器程序,真正决定特异性的是引物 3 端和退火温度,决定产量的是酶、镁和循环数,决定突变率的是酶的校对活性。
把它当成复印店的柜台。模板是原稿,引物是“从哪一行开始复印”的夹子,酶是复印机,镁是机器运转必需的螺丝。原稿脏(抑制剂)复印机空转;夹子夹错位置就会印出别的章节;螺丝松了(镁被 EDTA 吃掉)机器直接不转。第 3.1 节会对照体内复制叉,此刻只需承认:PCR 是简化到只剩聚合酶和人工引物的复制。
最小 25 微升思路(概念量级,按酶说明书微调): 模板 1-50 纳克基因组,或更少质粒 正反向引物 各约 0.2-0.5 微摩尔 dNTP 各约 200 微摩尔 酶 说明书单位 镁离子 常见 1.5-2.5 毫摩尔,已被缓冲包进去就别再乱加
引物设计是特异性的第一道闸。长度常见 18-25 碱基;GC 大约 40%-60%;两条引物 Tm 尽量靠近,常落在 55-65 摄氏度这一带。3 端最后几个碱基不要互补,否则它们会互相当模板,胶上出现几十碱基的亮带,目标片段反而没有。避免长串重复和极端 GC 夹。跨内含子设计可以让基因组 DNA 扩不出同样大小的带,这是 RNA 反转录后 PCR 的常用防污染手段。
| 用途 | 更合适的酶 | 理由 |
|---|---|---|
| 菌落 PCR、基因型鉴定 | 普通 Taq | 快、便宜、3 端加 A 方便 TA 克隆 |
| 克隆编码区、突变引入 | 高保真酶 | 校对活性降低氨基酸错误 |
| 长片段 5 kb 以上 | 长片段配方或混合酶 | Taq 单独走不远 |
| 定量 qPCR | 热启动专用于定量的混合液 | 减少非特异,便于荧光读数 |
⚠️ 常见坑:用普通 Taq 扩完直接测序或表达,却把后面蛋白功能异常全怪给“基因本身”。Taq 没有 3 到 5 校对,错误率对短鉴定无所谓,对编码序列克隆不可接受。
💡 关键直觉:退火温度不是越高越严谨那么简单。太高扩不出,太低到处退火。梯度 PCR 比一次改引物更便宜。
循环参数:每一段温度在干什么
标准三步循环对应三件物理事。变性把双链打开,常见 95 摄氏度前后,时间按酶和模板复杂度来,过长伤害酶。退火让引物贴上模板,温度按 Tm 下调一点作为起点。延伸让酶从引物 3 端往前走,Taq 常在 72 摄氏度附近,速度量级大约每分钟 1 kb,只能当起点不能当信仰。高保真酶的延伸温度和速度以说明书为准,很多并不喜欢被当成 Taq 来用。
热启动值得当成默认,而不是高级选项。普通酶在配体系的室温就会开始乱延伸,引物二聚体在进循环仪之前就已经出生。热启动酶或抗体抑制,要到变性第一步才醒来,胶上干净很多。多出来的那几块钱,通常比你重做三轮引物便宜。
循环数不是“越多越好”。25-35 是常见窗口。超过这个窗口,非特异和二聚体开始抢酶和 dNTP,平台期之后再加循环不会让目标带按指数长,只会让胶变脏。巢式 PCR、触摸下降 PCR 是在特异性不够时的工具,不是默认程序。
镁离子是酶的辅因子,也稳定 dNTP 和引物-模板配对。太低则酶无力,太高则非特异配对被容忍。缓冲液通常已含一套折中浓度。你若再往里加 EDTA 残留很多的模板,等于把镁抽走。这就是为什么 1.1 节的 A260/A230 掉下去时,PCR 会莫名空白。
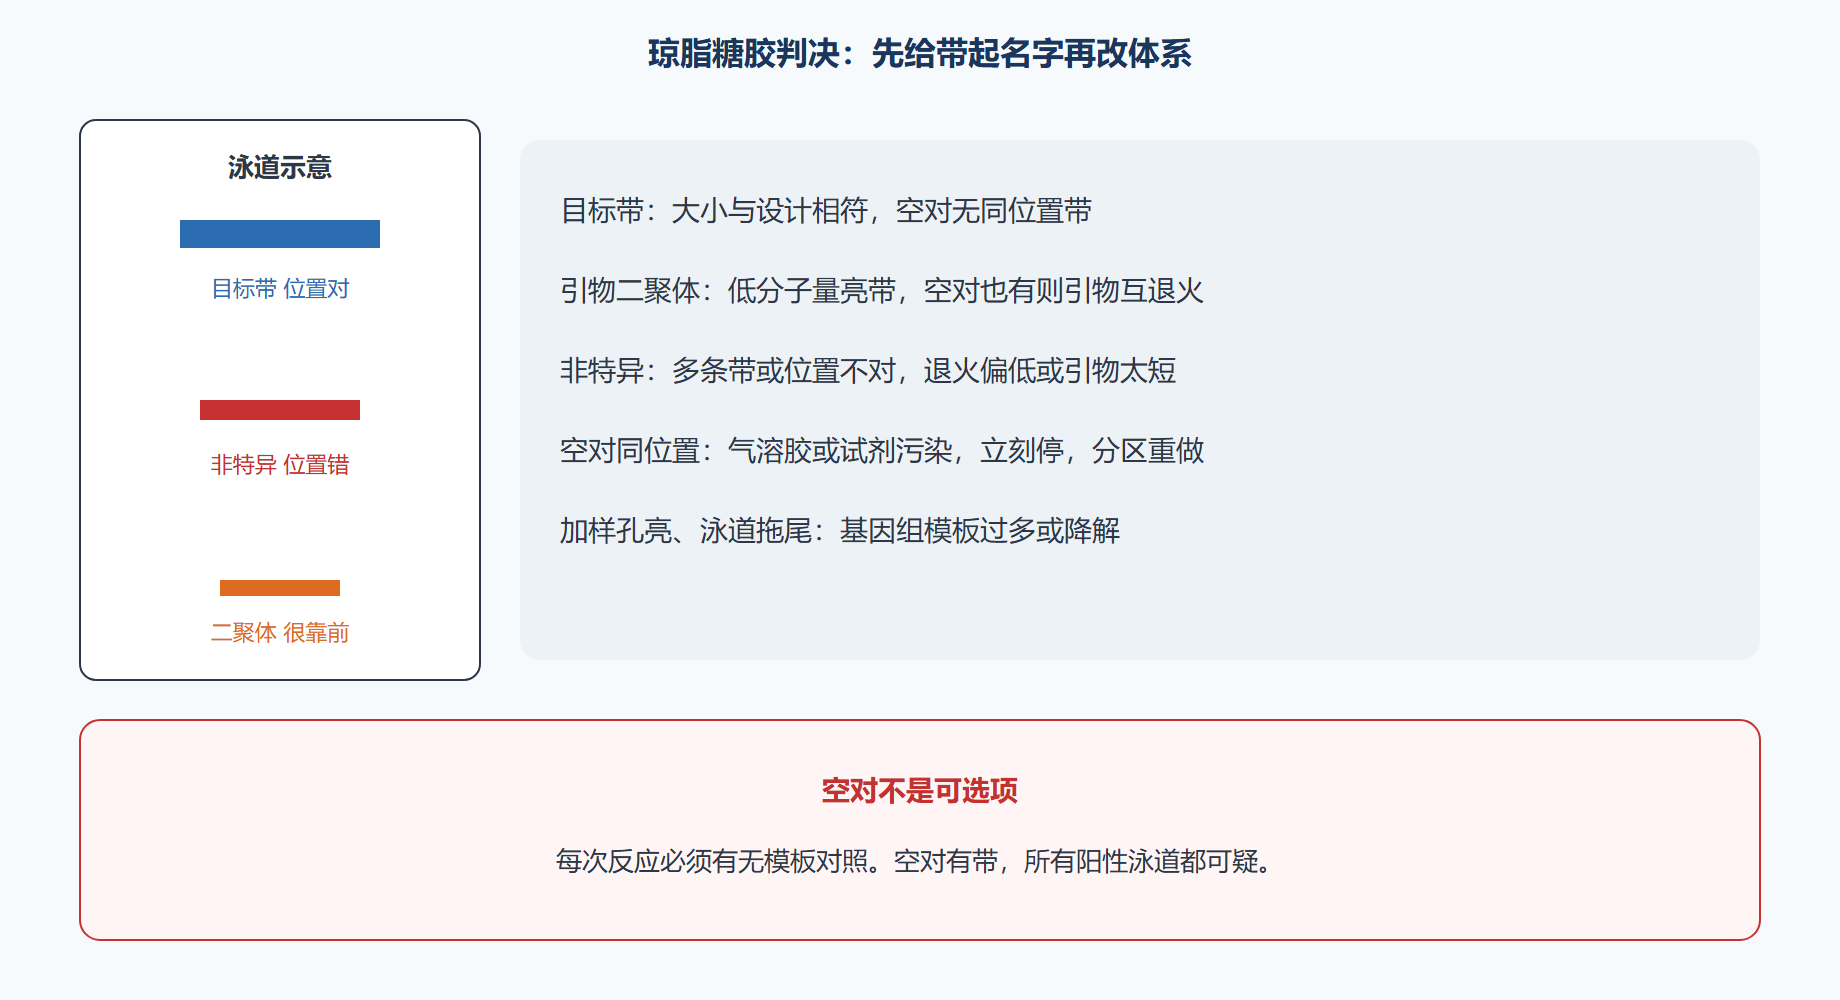
图 胶图词典:四类常见带
工程实践:失败怎么收口
胶图判读有固定顺序。先看 marker 是否正常、空对是否干净。空对在目标位置有带,这次实验作废,先查气溶胶、枪头、混合液污染,不要解释成“基因就是这样”。空对干净,再看阳性对照(已知能扩的模板)是否出现。阳性对照没有,问题在酶、缓冲、循环,不在你的新样本。阳性对照有、样本无,才轮到模板质量、引物是否匹配这个物种的实际序列、抑制剂。
多带时先做梯度退火,从低到高看带是否收成一条。仍多带,检查引物是否命中基因家族、是否有假基因。单引物对(只加正向或只加反向)可以帮助判断哪条引物在惹事。二聚体很亮而目标没有,降低引物浓度、提高退火、改 3 端,或换热启动。
琼脂糖浓度按片段选。小片段用较高浓度胶才分得开,大片段用较低浓度。电压太高条带发笑、分辨率掉。染色剂是否致突变按实验室规范处理,这不是配图问题,是操作红线。切胶回收会损失产量并引入紫外损伤,能用磁珠或柱纯化 PCR 产物时,不必默认切胶。
| 失败现象 | 优先检查 | 不优先做的事 |
|---|---|---|
| 完全无带 | 酶、镁、模板抑制剂、变性是否发生 | 一上来改基因注释 |
| 只有二聚体 | 引物 3 端、引物浓度、热启动 | 加循环到 45 |
| 多带 | 退火、引物特异性 | 同时改五个参数 |
| 带很弱 | 模板量、循环、延伸时间 | 无限增加酶量 |
| 空对有带 | 污染分区 | 继续克隆这条带 |
污染控制是 PCR 的职业习惯。扩增后产物拷贝数极高,开盖气溶胶能让隔壁空对变阳。物理分区:配体系区、模板添加区、电泳区分开;专用移液器;先配空对再加模板。UNG 酶系统用于严防 dUTP 产物残留,临床检测更常见,教学实验室至少做到分区和空对。
问题:退火温度从哪来?
从引物 Tm 来,不要从“我师兄用 55”。两条引物 Tm 差太大时,以较低那条为锚容易非特异,以较高那条为锚容易丢那一条。差过大约 5 摄氏度,我更倾向改引物而不是找一个谁都不舒服的温度。网上计算器给出的 Tm 依赖盐浓度模型,和你缓冲液不完全相同,所以梯度仍值得做一次。
问题:要不要加 DMSO 或甜菜碱?
GC 很高、二级结构很硬的模板,这些添加剂能帮忙打开结构。它们也会改变有效 Tm,可能把原本刚好的引物变得太松。先用高保真酶和合适变性,再考虑添加剂。GC 正常的日常片段,加这些常常只是让体系更不可重复。
延伸时间按片段长度留余量,但余量不是“翻倍再翻倍”。过长延伸给非特异产物时间发芽。高 GC 模板可把变性稍延长,或换能在更高温度工作的酶,而不是把退火降到谁都能配对的温度。多重 PCR 把多对引物放进一管,引物之间的相互作用呈组合爆炸,必须先一对一对验证再合并,浓度往往比单重更低。菌落 PCR 用极粗的模板,抑制剂和基因组背景都高,循环数不要按纯化质粒来抄。
产物用于克隆时,电泳确认后尽快纯化,减少核酸酶和紫外对末端的伤害。需要粘端而酶切位点就在引物里时,引物 5 端要留几个保护碱基,否则酶贴着末端切得很懒。这些保护碱基不是随意的 GGG,要看酶的说明书偏好。qPCR 扩增子宜短,常在一百到两百碱基量级,长扩增子效率掉、降解敏感。普通克隆 PCR 则按基因长度走,不要用 qPCR 的短扩增子思维去扩全长编码区。
仪器校准很少被想起。孔间温度差会让梯度实验的结论搬家。新 syn 的引物第一管应用水溶、测一下浓度,合成失败的“空管”会造成完全无带,看起来像体系崩溃。引物长期冻融会降解,尤其稀释工作液。分装、少冻融,和 RNA 是同一纪律的弱化版。
配体系时先做预混再分管,最后加模板,空对最先盖盖。这一顺序把污染从操作结构上压下去。热盖温度不足会冷凝改变体积,小体系尤其明显。矿物油是旧方法,仍在无热盖仪器上有用。扩增后开盖只在电泳区,枪头不回流配体系区。胶图存档要带 marker 和空对,裁掉空对的美化图不能当原始数据。条带定量用软件可以,但先确认没有过曝。切胶回收注意紫外剂量,短时、长波更友好。需要克隆的产物优先非切胶纯化。失败轮次只改一个变量:这一轮只改退火,下一轮只改镁,禁止同时改引物、酶、循环。笔记本上的变量表比记忆可靠。引物到货后做一次工作液分装,避免整管冻融。合成失败的空管会造成“全军覆没”,先用阳性模板验证新引物,再去怀疑样本。
退火不要一次改五度。先按引物熔解温度减三到五度试:空对出现二聚体再升高,目标带弱而非特异干净再降低。镁离子与底物互相占用,说明书的镁浓度是在固定底物下标定的;你把底物加倍却不调镁,等于把有效镁抽走。延伸时间按酶每秒能走的碱基数估,不要用一律一分钟对待长片段。热盖不够时小管顶部冷凝会改变局部盐浓度,看起来像退火漂了。失败轮次只改一个变量。
新引物先用阳性质粒或基因组验证,再去怀疑样本。空管合成失败会造成全军覆没的假阴性。
一节小结
- PCR 是四类角色:模板、引物、酶、含镁缓冲;循环仪只切换温度。
- 引物 3 端决定特异性:二聚体几乎总是 3 端互退火或浓度过高。
- 酶按用途选:鉴定用 Taq,克隆编码序列用高保真,长片段用专用配方。
- 空对是法律:空对有带则所有阳性作废。
- 先梯度后改引物:退火窗口用实验找,不要一次改五个变量。
- 污染是气溶胶问题:分区比再买一台循环仪更有效。
- 胶上先起名字:目标、二聚体、非特异、污染,名字错了对策一定错。
下一节把这条带装进质粒:酶切、连接、转化、菌落鉴定,以及空载从哪一步来。