3.7 结构预测:从 X 射线晶体学到 AlphaFold2
3.7 结构预测:从 X 射线晶体学到 AlphaFold2
本节摘要:结构是功能的容器。本节回顾实验结构测定的三代技术,讲清"序列决定结构"这一预测合法性的来源,并拆解 AlphaFold2 在 CASP14 上把 GDT 推到约 92 分的技术路径与使用边界。
实验结构:三代技术的接力
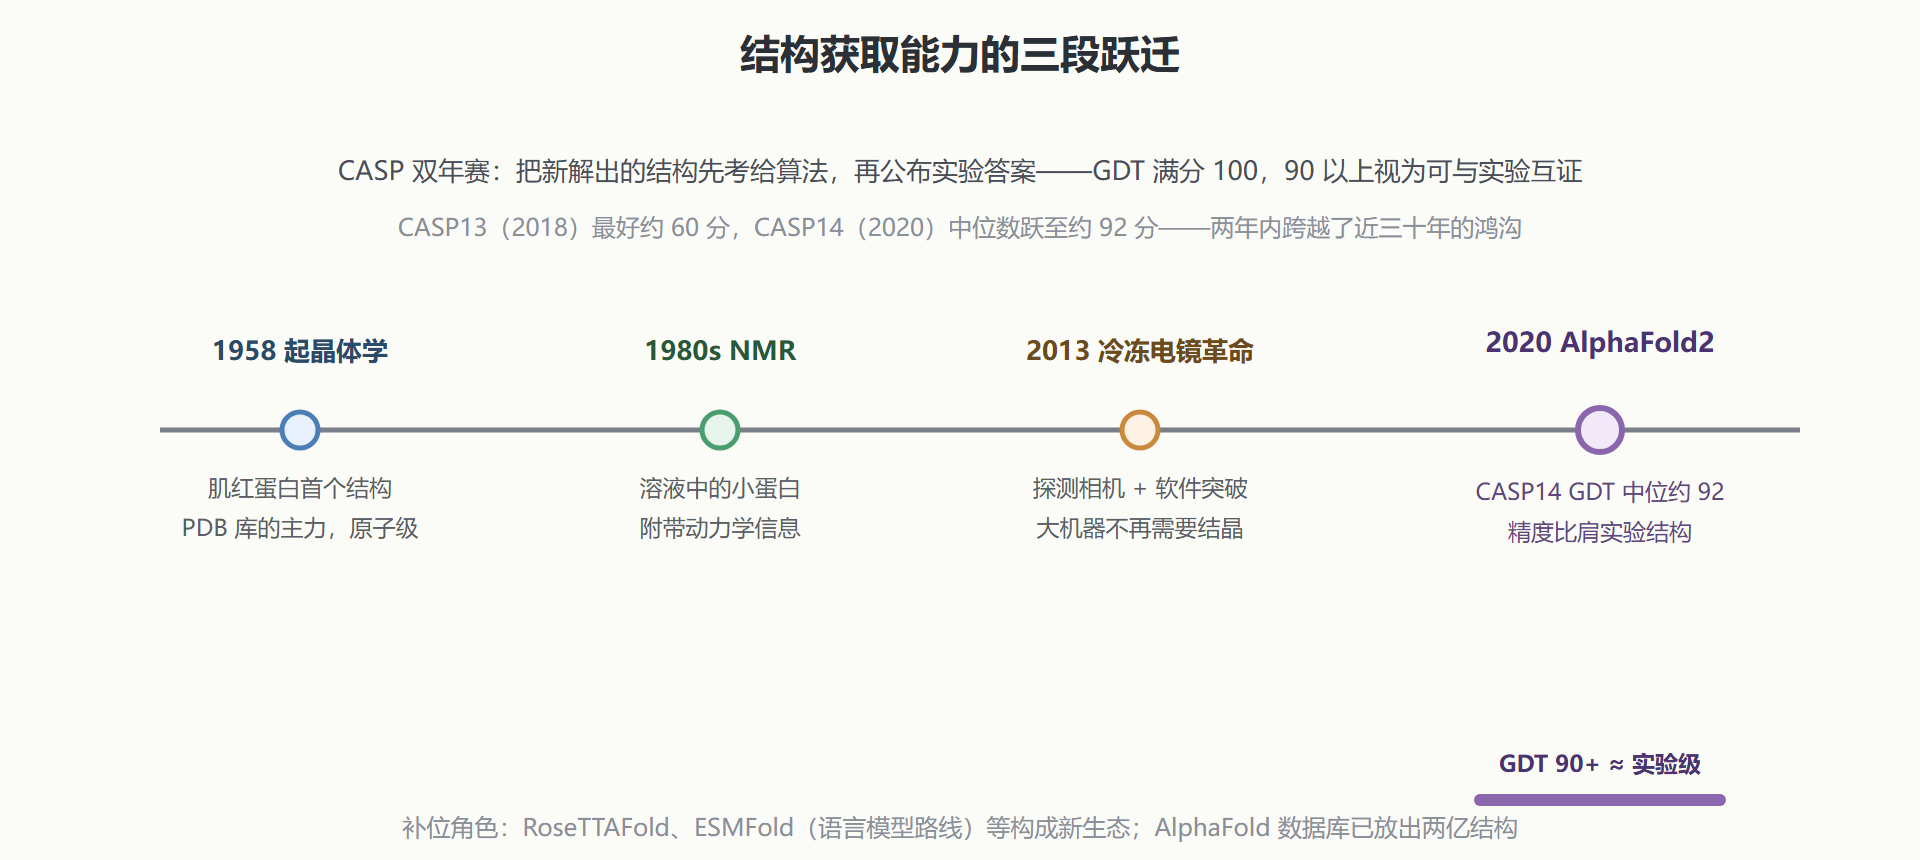
蛋白质三维结构的实验测定走过了三代技术。X 射线晶体学是老兵:把蛋白结晶、用 X 射线衍射解出电子密度,PDB 库里八成以上结构出自它——分辨率可到原子级,但结晶本身是玄学,膜蛋白与大分子机器尤其难缠,一个结构常要耗掉一位博士生数年。核磁共振(NMR)解决溶液中的小蛋白,还附带动力学信息,上限是五万道尔顿左右的分子量。冷冻电镜(cryo-EM)是 2010 年代爆发的第三极:直接对冰冻的单颗粒成像,靠海量粒子平均重构密度图,2017 年的直接电子探测相机让它跨过"分辨率革命",如今两三埃的常规分辨率已能看清侧链,大机器(核糖体、剪接体)反而成了它的舒适区。
PDB(蛋白质结构数据库)至今收录二十余万个实验结构。听起来不少,但人类的已知蛋白超过两万个、蛋白家族的形状空间更是无垠——实验结构永远滞后于序列的爆炸增长。缺口有多大,结构预测的动机就有多强。
预测的合法性:序列决定结构
结构可预测的前提是 Anfinsen 在上世纪六十年代给出的实验结论:小蛋白在合适条件下能自发折叠到唯一的热力学稳定构象——信息全部编码在序列里。这道题难在搜索空间:一条 100 残基的链,理论构象是天文数字,而实际折叠在毫秒级完成(Levinthal 悖论)。物理解法是折叠走的是能量地形上的漏斗,但把漏斗写进算法需要同时算清楚成千上万原子间的相互作用,传统分子动力学做全原子折叠昂贵到只能处理小肽。
冷知识是:纯物理路线一直打不过统计路线。同源建模(拿同源蛋白的结构当模板迁移)在 CASP 里统治了三十年,本质是承认"演化已经替我们做过实验"。它的天花板也明显:没有模板的新折叠方式(new fold)束手无策。
图:结构测定与预测的技术接力时间线
AlphaFold2 做对了什么
AlphaFold2 的架构可以粗读成"两条腿"。第一条是演化信息:多序列比对(MSA)里,共同折叠的残基在演化上共变——如果残基 i 与 j 在三维上相邻,那么各物种序列里 i 的变化总伴随 j 的补偿变化。共演化分析把"哪些残基碰在一起"从序列数据里直接读出来。第二条是端到端深度学习:一个注意力骨干网络(Evoformer)让 MSA 信息与残基对信息互相交换、反复精炼,输出层直接生成三维坐标,再用等变图神经网络保证预测对旋转平移不变。物理约束没有被显式写进损失函数,而是被网络从 PDB 数据里学会了。
CASP14 的成绩单说明一切:GDT(全局距离检验,衡量预测与真实结构的重合度)中位数约 92,比两年前的约 60 跨越了代际;对无模板的新折叠也普遍拿到高置信预测。2021 年起 DeepMind 与 EMBL-EBI 把超过两亿个蛋白的预测结构放进 AlphaFold 数据库免费开放,其中包括几乎所有人类蛋白——结构生物学第一次在"查结构"与"测结构"之间多了一个默认选项。
用得对,也用得明白
预测结构的正确用法与边界同样清楚。能干的事:同源建模的全面升级——模板可靠时与实验结构几乎无异;点突变对稳定性的粗判;蛋白-蛋白复合体的对接起点(AlphaFold-Multimer);功能残基的空间聚类与配体口袋的几何分析。要小心的事:置信度必须逐残基看——pLDDT 低于 70 的区域(常是无序区)画出来的"结构"基本是幻觉;构象动态(开关态)只给一个静态快照;结合位点的水分子、离子与诱导契合效应不在预测里;突变效应预测(Delta 变异株的传播力)曾有不少过度解读的教训。发论文的规范写法是:预测结构用于假设生成,关键结论用实验结构或生化验证兜底。
置信度指标的正确读法
用预测结构的第一件事是学会读置信度标注,两个指标一横一纵。pLDDT 是逐残基的局部置信分(0 到 100):90 以上视为高置信,70 到 90 可用于整体拓扑判断,低于 70 的区段(柔性环、内在无序区)不可按字面理解,低于 50 的"结构"基本是噪声。PAE(预测对齐误差)描述残基对之间的相对位置误差,用于判断结构域之间的相对取向可不可信——两个结构域之间的 PAE 高,说明它们的相对摆放是猜的,域内折叠才是可靠的。
一套实务检查清单:整体先看 pLDDT 的分布与低分区的位置(低分常对应功能上的无序尾部);关心域间取向时看 PAE 图的块结构;活性位点附近的残基逐一确认 pLDDT;预测复合体(AlphaFold-Multimer)还要看界面残基的 ipTM 分数。把这份检查做完,预测结构才能从"一张图"变成"一份有置信区间的证据"。另外记住数据可获取的边界:预测库里没有的蛋白(未收录物种、人工设计序列)需要本地安装推理,对算力有实际要求,课题设计时提前算这笔账。
预测结构驱动研究的两个实战场景
场景一是配体口袋与虚拟筛选的起点。预测结构给出口袋的几何形状后,对接筛选立刻可以开跑(5.2 节的流程)——前提是口袋区域的 pLDDT 过关,且该蛋白家族存在已知配体的结构信息佐证口袋的保守性。工程做法是把预测结构与同源实验结构叠合,口袋残基的侧链取向以实验结构优先,缺口区域才用预测补——这套"实验为骨、预测补肉"的混搭,是当前结构辅助药物发现的现实常态。
场景二是突变效应的空间解释。临床看到的错义突变,查它在预测结构上的位置:落在刚性核心且 pLDDT 高的区域,提示稳定性受损机制;落在已知活性位点或界面,提示功能受损机制。把一批突变按空间位置分类后,"哪些突变致病的机理是去稳定、哪些是功能丧失"就有了结构层面的分组依据——这类分析不追求原子级精确,但要诚实标注置信度,pLDDT 低的区域坚决不下空间结论。
💡 关键直觉:AlphaFold2 的本质是"把演化历史当作训练数据"。它没有真正模拟折叠,而是学会了从共演化信号里读出折叠的答案——理解这一点,就知道它为什么对人工设计的、无演化历史的蛋白会力不从心。
至此,从基因到结构的证据链走完。下一章转向工程问题:这些分析依赖的工具、数据库与流程,怎么组织成可重复的体系。