1.3 麻醉药理学与药物代谢
1.3 麻醉药理学与药物代谢
本节摘要:麻醉药理学是麻醉学跳动的心脏——它决定麻醉的启动、维持与苏醒节奏。本节从分子靶点切入,讲清丙泊酚、吸入麻醉药、阿片类的作用机制差异;再沿药代动力学 ADME 四部曲解释"身体对药物做了什么",用双指数衰减、效应室模型、TCI 靶控输注讲透浓度-效应关系;最后落到特殊人群剂量与前沿趋势。
你能学到什么
阅读完本节,你应当能够:
- 解释丙泊酚与吸入麻醉药作用机制的差异,说出"正向变构调节"的含义
- 走完药代动力学 ADME 四步,解释为何瑞芬太尼起效快、苏醒快且不受输注时长影响
- 说明 E_max 模型、Hill 系数、效应室概念如何支撑 TCI 靶控输注
- 分析老年、肥胖、肝硬化患者剂量调整的病理生理依据
- 认识基因药理学、AI 闭环麻醉与绿色麻醉三个前沿方向
一、问题与直觉
药物浓度-效应关系示意
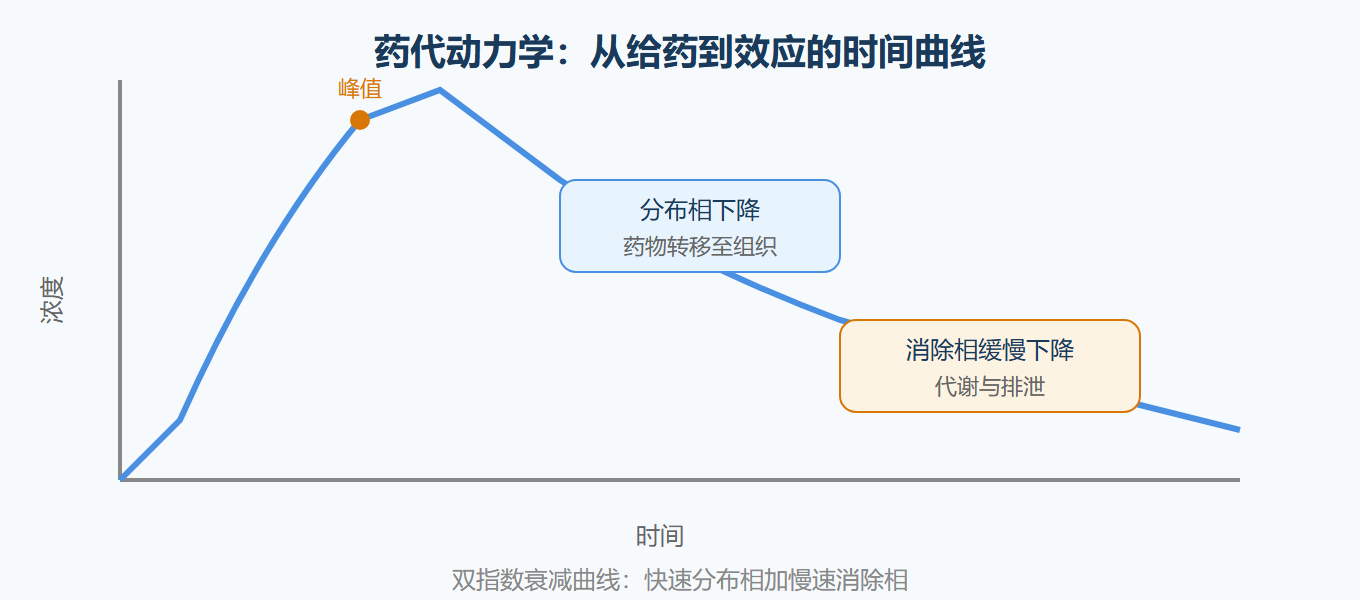
先看一个常被低估的现象:同一台手术,年轻瘦小的患者推 2mg/kg 丙泊酚顺利入睡,60 秒后 SpO₂ 就往下掉;而隔壁台一位 BMI 35 的中年患者,同样的剂量推下去,眼睛还睁着。为什么?
传统观念里"麻醉药就是抑制中枢",但近二十年的神经药理学已经推翻了这个模糊认知。丙泊酚不是简单地"让大脑睡觉",它是通过增强 GABA_A 受体上的抑制性信号来工作的。理解这个机制,才能解释为什么肥胖患者按实际体重给药会过量、按理想体重给药又不足——因为药物分布的空间(分布容积)变了,而受体没变。
本节要把"用多少药、何时起效、何时代谢"这套逻辑讲透,而不是让你背一张剂量表。
二、核心原理
分子靶点:从丙泊酚到吸入麻醉药
丙泊酚的主要靶点是 GABA_A 受体——一种配体门控氯离子通道。GABA 结合时通道开放,氯离子内流,神经元超极化,抑制动作电位。丙泊酚并不直接激活受体,而是作为正向变构调节剂:增强 GABA 与受体的亲和力、延长氯离子通道开放时间,放大抑制效应。这种"增益式调控"让低浓度丙泊酚就能产生显著镇静。
吸入麻醉药如七氟烷的机制更复杂、更多靶点:增强 GABA_A 活性、抑制 NMDA 受体、激活 TREK-1 钾通道、干扰突触囊泡融合。这种"多靶点弱效应叠加"模式,或许正是吸入麻醉药能同时产生遗忘、镇痛、肌松、反射抑制的原因。
不同药物对同一靶点的选择性差异,直接决定临床选药。依托咪酯对 GABA_A 的 β2/β3 亚基选择性极高,起效快且心血管抑制轻;硫喷妥钠同时抑制脑干网状激活系统,易致血压下降。这就是"为什么心功能差的病人选依托咪酯"的药理答案。
药代动力学 ADME:身体对药物做了什么
药代动力学回答"身体对药物做了什么",分吸收、分布、代谢、排泄四步。静脉麻醉药吸收简单,重点在分布与清除。
静脉注射后药物先入中央室(血液及高灌注器官),再向外周室(肌肉、脂肪)扩散,可用多房室模型描述,双指数衰减曲线直观反映这一过程。丙泊酚初始分布半衰期约 2~8 分钟,给药后数分钟内即从中枢转移至肌肉脂肪,血浆浓度骤降——这就是它苏醒快的原因。但长时间输注后,蓄积在外周组织的药物会缓慢释放回血液,形成"第三室蓄积",导致苏醒延迟。药代动力学让"苏醒延迟"从玄学变成可解释的数学模型。
代谢以肝脏为核心。细胞色素 P450 酶系(CYP3A4、CYP2B6、CYP2C19 等)通过氧化、还原、水解增加药物极性。瑞芬太尼是绝佳案例:它含酯键,可被非特异性血浆酯酶迅速水解,消除半衰期仅 310 分钟,几乎不受输注时长影响,成为 TCI 的理想药物。反观芬太尼,主要靠 CYP3A4 代谢,半衰期 34 小时,易在肥胖患者脂肪中蓄积,术后呼吸抑制风险升高。代谢路径直接决定药物安全窗口。
排泄经肾或胆汁。肾功能不全患者用经肾排泄药物需谨慎;某些药物存在肠肝循环,如吗啡的葡萄糖醛酸结合物可在肠道被水解重吸收,延长药效。
药效动力学:浓度与效应的非线性对话
药效动力学关注浓度与效应的关系,经典 E_max 模型为 E = E_max·C/(EC₅₀+C),揭示麻醉效应增长并非线性,在接近 EC₅₀ 时最敏感。引入 Hill 系数后,丙泊酚 γ≈3~4,意味着微小浓度波动即可引起剧烈效应变化——临床用药必须极其精确。
"效应室"概念更关键:药物需从血浆扩散到作用部位(如脑组织)才能产生效应,存在时间延迟,由 ke0 参数刻画。丙泊酚 ke0≈0.46/min,效应滞后约 1.5 分钟。忽略这个延迟,可能导致诱导过量或苏醒预测偏差。
TCI 靶控输注正是基于这些 PK/PD 模型诞生的:医生设定目标效应室浓度,泵内置 Marsh 或 Minto 模型自动计算输注速率。TCI 的优势是起效可控、维持平稳、苏醒可预测,但局限在于模型参数源于健康人群平均数据,难以完全适配极端体重、肝肾障碍或遗传多态性个体。近年"个体化 PK 建模"通过贝叶斯反馈法利用患者实际血药浓度动态修正模型,可使丙泊酚浓度预测误差降低 40% 以上。
三、工程实践要点
特殊人群的药理挑战
年龄是影响药物处置的最强变量。新生儿肝酶未成熟,UGT2B7 活性仅为成人 10%~20%,吗啡清除率极低易中毒;老年人肌肉减少、脂肪升高、肝血流下降、肾小球滤过率降低,脂溶性药物分布容积增大、清除减慢,单次注射咪达唑仑的消除半衰期可达年轻人的 3 倍以上,术后谵妄风险显著升高。
肝硬化患者因门体分流,首过效应减弱,游离药物升高——丙泊酚游离分数可增加 50%,相同总浓度也产生更强效应。肥胖患者推荐按调整体重或瘦体重计算:ABW = IBW + 0.4×(TBW - IBW),病态肥胖(BMI>40)基于瘦体重的模型预测更准。
| 人群 | 药代改变 | 临床要点 |
|---|---|---|
| 新生儿 | 肝酶未成熟 | 吗啡清除率极低,防中毒 |
| 婴幼儿 | CYP3A4 活性高 | 咪达唑仑代谢快,需增量 |
| 老年人 | 分布容积大、清除慢 | 减量、防谵妄、短效药优先 |
| 肝硬化 | 游离药物升高 | 丙泊酚游离分数可增 50% |
| 肥胖 | 分布容积增大 | 按 ABW/LBM 计算,勿用实际体重 |
⚠️ 常见坑:按实际体重给肥胖患者算负荷量。丙泊酚按实际体重给药,分布容积虽大但受体密度没变,容易诱导期严重低血压,事后又因脂肪蓄积苏醒延迟。按瘦体重算初始剂量,再用监测反馈滴定。
💡 关键直觉:麻醉深度的本质是"效应室浓度",不是"给药剂量"。TCI 之所以精准,是因为它把剂量翻译成了浓度;当 TCI 与临床不符时,优先怀疑模型不匹配(极端体重、肝功能),而不是设备坏了。
前沿:基因、AI 与绿色麻醉
基因多态性正在改写用药逻辑。CYP2D6 慢代谢者服用可待因无法转化为吗啡而镇痛无效;OPRM1 基因 A118G 突变使阿片敏感性个体间差异可达 10 倍。未来术前常规基因分型将实现"精准麻醉"。
AI 驱动闭环麻醉已见临床证据:一项 2023 年随机对照试验显示,AI 驱动的丙泊酚闭环输注在维持目标 BIS 范围内稳定性优于人工调控(偏差减少 32%)。绿色麻醉方面,七氟烷、地氟烷是强效温室气体,地氟烷 1 小时排放相当于汽车行驶数百公里;低流量麻醉(新鲜气流<1L/min)、优先静脉麻醉、废气吸附装置成为新方向。
四、临床情境解析:把药代动力学用起来
为什么"同样的药,不同的人"差别这么大?
我们常遇到"甲患者推 2mg/kg 丙泊酚正好,乙患者同样剂量却明显过量或不足"。药代动力学的解释是:年龄、体重构成、肝肾功能、遗传背景共同决定药物在个体内的命运。老年人脂肪比例高、瘦体重低、肝血流下降,脂溶性药物的分布容积和清除率都变了;肥胖患者按实际体重给药会在脂肪里"稀释"浓度曲线;肝硬化患者游离药物浓度升高导致药效放大。所以临床上最靠谱的做法不是套用固定公式,而是"低剂量起步 + 目标导向滴定"——用 BIS、血流动力学反应做反馈,而不是靠体重算完就完事。
TCI 显示"靶浓度"就代表脑内浓度吗?
不一定。TCI 泵内置的 Marsh、Schnider 模型来自群体药代参数,它输出的"效应室浓度"是对真实脑浓度的估算,而估算必然有误差。两个常见陷阱:一是模型不适用于极端人群(病态肥胖、严重肝肾功能不全),此时显示值可能显著偏离真实值;二是泵的输注速率受管路堵塞、气泡等机械因素影响,实际入血量与理论值不符。因此临床上把 TCI 当作"半自动驾驶",关键节点仍要依赖 BIS 和临床表现来验证。理解这一点,你就不会因为"泵显示 3.5 而患者还没睡着"而慌乱——先查患者,再查设备,最后再怀疑模型。
肌松药与"四联刺激"到底在看什么?
肌松药在麻醉中扮演特殊角色——它们不产生镇静或镇痛,只阻断神经肌肉接头。监测肌松深度常用四联刺激(TOF):四个连续刺激引发的四次肌颤搐高度递减比例。TOF 比值(第四次/第一次)反映残余阻滞程度:0.7 以上才能基本满足呼吸功能恢复,0.9 以上才被认为拔管安全。罗库溴铵这类非去极化肌松药可以被舒更葡糖特异性逆转,作用机制是包裹药物分子加速其清除,这彻底改变了"肌松残余只能等"的被动局面。理解肌松药的代谢和逆转逻辑,才能在手术结束时准确判断"这口气能不能自己喘"。
本节速览
- 丙泊酚是变构调节剂:增强 GABA_A 受体抑制,不是直接激活受体
- 吸入麻醉药多靶点叠加:GABA、NMDA、钾通道、突触囊泡共同作用
- 瑞芬太尼靠酯酶水解:半衰期 3~10 分钟,不受输注时长影响,TCI 理想选择
- 效应室滞后约 1.5 分钟:ke0 参数解释"给药到起效"的时间差
- TCI 局限在模型:群体参数难适配极端个体,贝叶斯反馈可降误差 40%
- 老年人咪达唑仑半衰期×3:谵妄风险上升,短效药优先
- 肥胖按 ABW/LBM 给药:别用实际体重做负荷量
- 绿色麻醉是刚需:低流量、静脉优先、废气处理是现实选择
下一节讲物理:药物靠设备输送到位,设备背后是气体定律、流量传感与挥发罐的物理逻辑。
速查与实例核算
按体重与目标血浆浓度反推诱导剂量,再看清除半衰期与输注时长的关系。
# 丙泊酚诱导量与维持输注估算(50 岁、70 kg、ASA II) weight, target = 70.0, 4.0 # kg, ug/mL 目靶浓度 Vd, ke = 0.5, 0.012 # L/kg;消除速率 1/min(近似) load_mg = target * Vd * weight / 10 maint_mg_kg_h = target * ke * weight * 60 / 10 print(f"诱导约 {load_mg:.0f} mg;维持约 {maint_mg_kg_h:.1f} mg/kg/h")
常用静脉药半衰期对照(近似值) ------------------------------------ 丙泊酚 2-4 h(输注<2h 时 context-sensitive t1/2 仅约 40 min) 瑞芬太尼 3-10 min(酶解,不受输注时长影响) 舒芬太尼 2.5 h / 咪达唑仑 2-3 h / 右美托咪定 2-2.5 h 罗库溴铵 1-2 h(舒更葡糖可把恢复压到 5 min 内)