7.3 转化医学与新型药物研发
7.3 转化医学与新型药物研发
本节摘要:一款新麻醉药从纸面靶点到手术台常规用药,中间隔着一条漫长且大部分会失败的通路,转化医学就是修这条路的工程学。本节先拆解 NIH 的 T0-T4 五段式框架和三大设计原则(打得更准、停得更快、因人而异),再看支撑研发的四件新工具(单细胞测序、空间蛋白组、AI 设计、器官芯片),随后盘点围术期四个环节上的候选新药,最后落到一个现实问题:当基因检测和新药说明书摆在你面前,临床医生该怎么用、怎么防坑。
本节导航
读完这一节,你应当可以:
- 复述 T0 到 T4 五个阶段各自的产出与衔接方式
- 用"靶向、可控、个体化"三条原则评估任何一款在研麻醉药
- 说明 scRNA-seq、AI 分子设计、器官芯片各自替代了传统研发的哪个环节
- 举出术前焦虑、脑保护、术后镇痛、ERAS 四个方向上的代表药物
- 辩证地使用基因检测与新药证据,避免"精准幻觉"
一、问题与直觉
老规矩先看数字:一款新药从立项到上市,行业平均要花 10~15 年,能坚持到最后获批的不到一成。但瑞马唑仑打破了这个节奏——靶点清晰、路径明确,从启动到全球多中心 III 期收尾只用了 6 年左右,而且拿到了 FDA 程序镇静的适应证,成为中国原研静脉麻醉药出海的代表。
它凭什么快?答案是研发模式换了引擎:不再靠大海捞针式试错,而是先用生物标志物把"最可能受益的人群"富集出来,用适应性设计让试验边跑边调,再用数字孪生在虚拟环境里预演方案。研发从"摸黑走路"切换成了"导航开车"。对麻醉学科来说,这还意味着评价标准的升级——"起效快、醒得快"这类粗指标让位给"安全边界宽、深度可调、剂量因人"的新一代要求。
二、核心原理
转化医学的 T0-T4 链条
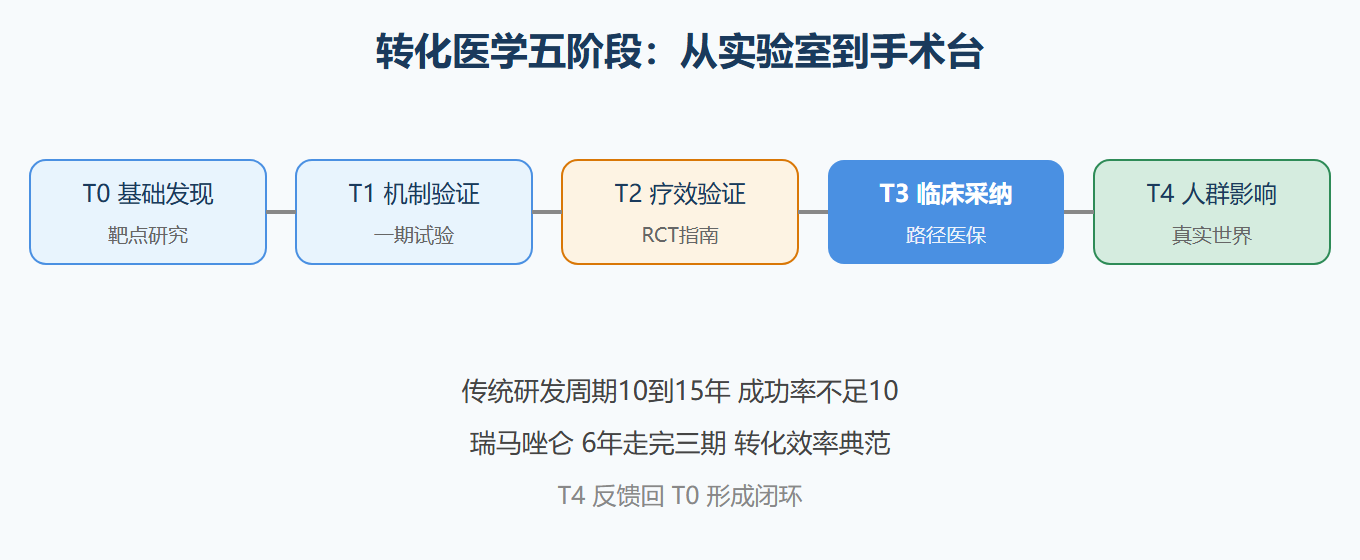
五段式闭环怎么走
NIH 把"实验室到病床边"拆成五步接力:T0 做基础发现,比如在动物身上定位某个对丙泊酚敏感的离子通道;T1 完成机制到人体的第一次跨越——确认靶点在人神经元上表达,跑通 I 期安全性;T2 用随机对照试验证明它优于现有标准,沉淀进指南;T3 解决"落地"问题——进临床路径、进医保、进培训;T4 在真实世界检验长期获益与卫生经济学价值,并把暴露出的问题反馈回 T0,形成回路。
麻醉药过这五关尤其不容易,因为麻醉改变的不是某个病灶,而是同时在撬动神经系统、循环调节、炎症反应和痛觉调制多个系统,任何一环的个体差异都可能放大成安全问题。
三条设计原则
第一,打得准。 异氟烷、丙泊酚这类传统全麻药是"霰弹枪"——GABA_A、NMDA、钾通道一起受影响,血流动力学起伏和术后认知问题随之而来。新药思路是只挑关键亚基动手:GABA_A 受体的 α₁ 亚基主管镇静,α₅ 亚基则与记忆损害挂钩;做出只激动 α₁、绕开 α₅ 的苯二氮䓬衍生物(如 bretazenil),催眠保留而遗忘减少。结构生物学是这一切的地基——冷冻电镜把受体三维构象解析出来后,分子对接就能在计算机里预筛配体,结合强弱用解离常数 Kd 衡量,数值越小抱得越紧。
第二,停得快。 最好的麻醉药应该像带开关。科幻版是光遗传:给小鼠脊髓背角神经元装上 ChR2 光敏蛋白,蓝光一照就能切断痛觉上传——离人还远,但它教会了药学家什么叫"可逆性设计"。现实版是酶代谢型超短效药:瑞芬太尼分子里那段酯键被血浆酯酶见着就拆, context-sensitive half-time 稳定在 3~10 分钟,肝肾不参与、输多久都不蓄积,这种"自带倒计时"的化学结构把深度调控做成了旋钮。
第三,因人而异。 同样的丙泊酚剂量,不同人清除率能差出 3 倍,元凶常是 CYP2B6 多态;OPRM1 变异则改写阿片药的镇痛效力。2022 年一项前瞻研究显示,按 CYP2C19/CYP2D6 基因型微调舒芬太尼输注速度,术中高血压事件减少了 41%。可以预见,术前"麻醉基因谱"有一天会像血型化验一样成为常规。
三、工程实践要点
四件研发新工具
单细胞转录组(scRNA-seq) 把麻醉"作用在谁身上"这个问题回答到了细胞亚群层面:七氟烷最先压制的是表达生长抑素(SST)的那批皮层中间神经元,它们一沉默,对锥体细胞的刹车松开,意识随之消失——这类发现直接圈出了下一代的靶标池。
空间蛋白组学(如 MALDI 成像质谱)回答"药去了哪":在组织切片上直接显影药物分布,某些镇静药被证实富集于丘脑网状核,强效镇静的谜底就此揭开。
AI 药物设计回答"还差哪些分子":图神经网络在百万级结构库里批量预测 ADMET(吸收、分布、代谢、排泄、毒性)参数;AlphaFold 一系的结构预测衍生出"虚拟受体库",反向药效团搜索提速一个量级。给系统一句需求——"水溶性好、少过血脑屏障、对 μ 受体的选择性压过 δ 和 κ"——几个小时内就能收到几百个按打分排好序的候选结构,这种工作量过去需要一个团队干几个月。
器官芯片回答"能不能不上动物":血脑屏障芯片用微流控腔体让内皮细胞、星形胶质细胞、周细胞三维共培养,药物渗透性能实时可测,部分替代动物实验,正对 3R 原则(替代、减少、优化)的胃口。
# 评估在研镇痛药的"三原则"打分示意(0-5 分,加权合成) cand = {"名称": "funapide", "靶向性": 5, # Nav1.7 高选择性,不动运动神经 "可控性": 3, # 代谢依赖肝酶,非酶解内置终止 "个体化": 3} # 基因相互作用证据尚少 weights = {"靶向性": 0.4, "可控性": 0.35, "个体化": 0.25} score = sum(cand[k] * w for k, w in weights.items()) print(f"{cand['名称']} 综合评分 = {score:.1f}/5") # → 3.8 # 评分用途:不是替代判断,而是逼团队把"短板在哪一项"说清楚。
围术期四个环节的新候选
| 环节 | 代表方向 | 目前证据 |
|---|---|---|
| 术前焦虑 | 5-HT₁A 部分激动剂 befiradol | 动物模型 15 分钟内起效,无肌松作用 |
| 术中脑保护 | 外泌体 miR-124 纳米制剂 | 大鼠再灌注模型减少神经元凋亡 |
| 术后镇痛 | Nav1.7 抑制剂 funapide | II 期镇痛不输吗啡,呼吸抑制极低 |
| ERAS 支持 | 布比卡因缓释制剂 Exparel | 局部缓释 72 小时,减少全身用药 |
具体说:术前用药方面,老牌地西泮起效慢、宿醉感重,befiradol 这类 5-HT₁A 部分激动剂在动物实验里十几分钟起效且不带肌松副作用;心脏手术的隐匿性脑损伤一直是盲区,外泌体装载 miR-124 的纳米递送在大鼠身上显示了抗凋亡效果;镇痛方面,阿片危机倒逼行业找"不成瘾的吗啡",funapide 卡住 Nav1.7 钠通道——它几乎只在痛觉通路上表达,所以镇痛之外运动功能不受牵连,呼吸抑制风险接近于无;ERAS 场景下,布比卡因复合地塞米松与肾上腺素的缓释凝胶一次浸润、局部释放三天,把全身阿片需求显著压低。
⚠️ 常见坑:把"选择性高"读成"没有副作用"。脱靶效应永远存在,而且试验里靠生物标志物富集出来的"理想人群"不等于真实世界的高龄、共病、多药患者——所以 T4 真实世界研究这一步谁也省不掉。
💡 关键直觉:转化医学升级的是医生手里的证据质量,不是替医生做决定。未来的麻醉医生更像"生物信息解读者+稳态调控者+人机协同指挥官"三合一——工具越强,使用者的判断责任越重。
更远处的浪花
RNA 药物方向,siRNA 直接沉默致痛基因(如编码钙通道 α₂δ 亚基的 CACNA2D1),Arrowhead 的 ARO-NOC 项目在灵长类做到了四周量级的长效镇痛;菌群方向,肠道微生物的短链脂肪酸代谢物参与 GABA 合成调节,临床前数据显示术前补益生菌竟能省下约四分之一的丙泊酚用量;设备方向,MIT 与麻省总院合作的 AutoCon 闭环系统靠脑电反馈自动滴定,在志愿者中把 BIS 稳稳焊在 40~60、误差不超过 ±5;产业方向,恒瑞的瑞马唑仑完成 FDA 程序镇静获批,证明中国团队也能定义全球新药。
愿景可以想得更具体一点:将来的术前访视,也许拿到的不再是科室统一的用药套餐,而是一份由基因型、实时生理参数、既往麻醉记录共同算出的个体化处方——"不伤害"这句古老训诫,从靠小心落实,变成靠预知落实。
基因报告说"你代谢慢",直接换药吗?
拿到一份提示阿片代谢偏慢的基因报告,第一反应不该是划掉某个药,而是分级处理。理由有二:其一,基因型只能解释药效差异的一部分,肝功能、年龄、合并用药这些表型因素同样在起作用;其二,多数基因-药物的对应关系还停留在"关联"层面,没到"按此改方案"的证据强度。眼下稳妥的用法是把基因信息当"警戒色"而非"指令":已知 CYP2D6 慢代谢,那就把阿片起始量下调、把呼吸监测加密——用基因调整监测强度,比用基因直接换药更符合当前证据水平。
III 期赢了就一劳永逸?
拿到批件只是转化的中场。III 期试验为了统计效力量效比,往往把高龄、多病、多药、器官衰竭的病人排除在外,而真实病房里坐诊的恰恰是这些人。上市后的不良反应监测、亚组分析、实效研究(T4)常会修正甚至推翻 III 期的结论,历史上"三期数据漂亮、上市后撤市"的例子并不罕见。把获批日当起点而非终点,持续盯真实世界表现,才算补上闭环的最后一格。
新药进科,头三件事做什么?
一支新麻醉药到货,科室要做的是"新流程上线"而不是"签字入库"。第一步,啃透说明书和核心文献:起效/苏醒时间、代谢途径、配伍禁忌、特殊人群剂量有没有例外;第二步,模拟培训加低风险病例试水,验证实际表现与宣传口径是否一致;第三步,把应急预案补齐——比如引入瑞马唑仑,全团队都得知道拮抗药氟马西尼的适应边界和给法。高风险专科里,新药管理就该按新系统上线的标准执行。
"更安全"会不会变成"更随便"?
"超短效""可拮抗"这些标签容易被读成"怎么用都行"。瑞马唑仑醒得快,但超量或肝功能异常时照样深度镇静拖堂;氟马西尼能逆转,推快了却可能诱发再镇静甚至惊厥。每种药都有自己的安全边界,新药只是把边界挪了位置,没有取消边界。说明书上的安全性数据是起点,不是免检通行证——审慎二字,对老药新药一视同仁。
要点速记
- 五段闭环:T0 发现→T1 人体安全→T2 RCT 证效→T3 进路径医保→T4 真实世界回环
- 周期压缩:传统 10~15 年、成功率 <10%;瑞马唑仑 6 年完成 III 期
- 靶向:α₁ 管镇静、α₅ 管遗忘,bretazenil 式"保睡眠去副作用"设计
- 可控:瑞芬太尼酯键酶解、半衰期锁定 3~10 分钟,深度变旋钮
- 个体化:CYP2B6 让丙泊酚清除率差 3 倍;基因导向调药降术中高血压 41%
- scRNA-seq:七氟烷先放倒 SST 中间神经元——靶标池由此而来
- AI-DD:一句需求换几百个候选结构,ADMET 预测先行
- Exparel:一次浸润缓释 72 小时,ERAS 阿片减量的现成工具
七章至此收官:从四大理论地基到三大技术前沿,麻醉学早已织成一张跨学科之网。借文集结尾再强调一次——我们锻造的不是更聪明的机器,而是更敏锐的仁心;愿这册文字伴你在"安全麻醉"的路上走得更深、更远、更稳。
速查与实例核算
证据分级速查(补齐第二节核算示例)。
循证证据金字塔与麻醉常用证据源 --------------------------------- 系统评价/Meta(Cochrane)> RCT > 队列 > 病例对照 > 病例系列 GRADE 四级:高/中/低/极低;降级因素含不一致、间接性、发表偏倚 读 RCT 三问:主要终点是什么?脱落如何处理?亚组是否预设? 快速检索:Pubmed 临床查询+ 指南(ASA/中华麻醉学)