2.1 逐步聚合与链式聚合
2.1 逐步聚合与链式聚合
本节摘要:聚合反应按机理分为逐步聚合和链式聚合两大类。逐步聚合中任意分子之间都能反应,分子量随转化率缓慢增长,高分子量产物出现在反应后期;链式聚合中活性中心一旦引发便高速生长,高分子量产物在反应早期即大量形成。两者的动力学特征、分子量控制和适用单体类型截然不同。
先说结论
阅读完本节,你应当能够:
- 画出逐步聚合和链式聚合的分子量-转化率关系曲线并解释差异
- 说明Carothers方程在逐步聚合分子量控制中的原理和应用
- 区分自由基聚合的四个阶段(引发、增长、终止、链转移)及其对产物的影响
- 解释为什么逐步聚合需要高转化率才能得到高分子量产物
一、从工程问题出发:为什么需要区分两种机理
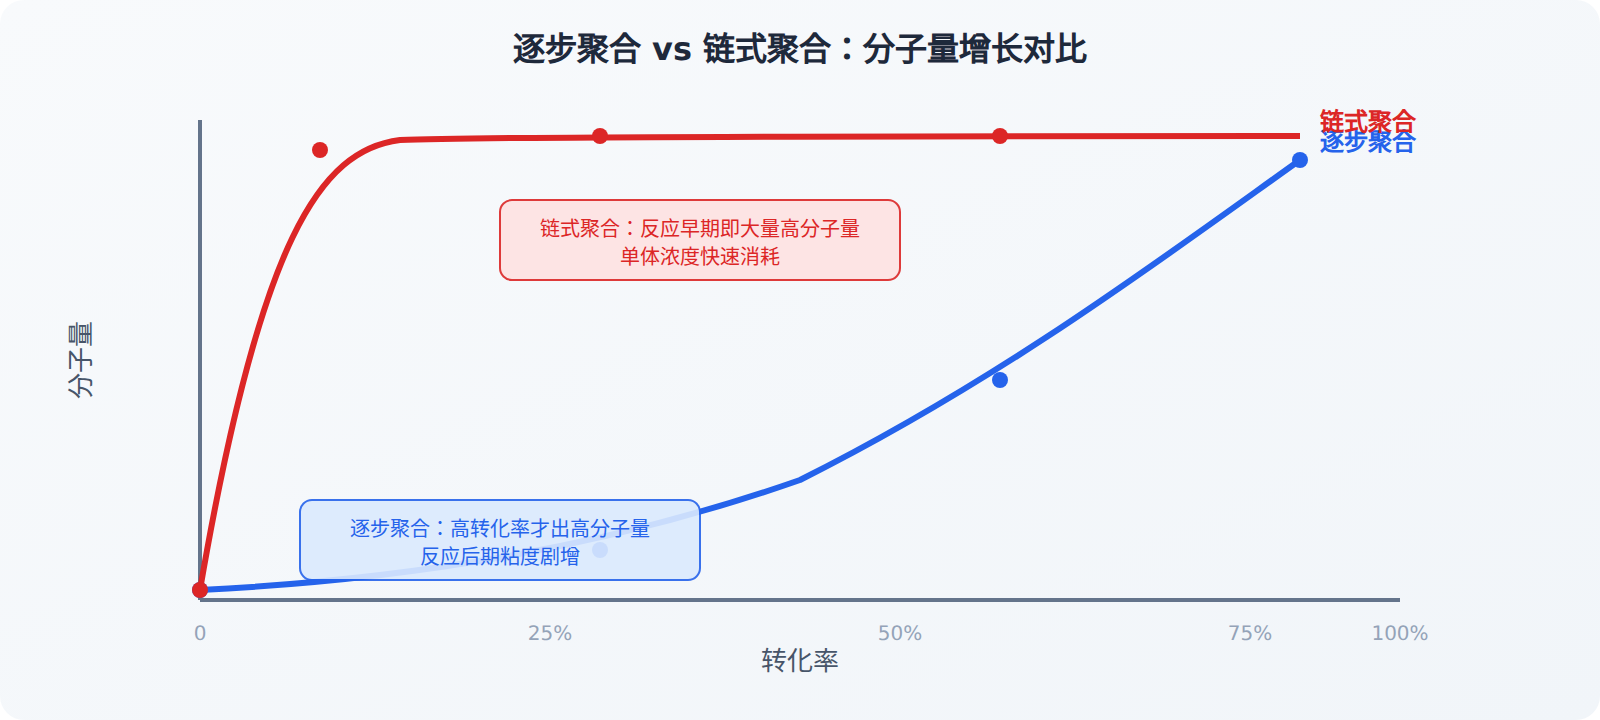
假设你要制备一种聚酯材料用于饮料瓶。单体是对苯二甲酸和乙二醇,反应方式是酯化缩聚。反应开始时,体系中有大量的小分子单体;随着反应进行,单体浓度下降,但产物分子量增长缓慢——即使反应进行到80%,平均分子量仍然不高。只有当转化率超过98%时,分子量才突然飙升到可用水平。
换成乙烯做单体,通过自由基聚合制备聚乙烯,情况就完全不同。一旦引发,单体浓度在几分钟内急剧下降,高分子量聚乙烯几乎在反应开始后就大量形成。
这种截然不同的行为模式,不是"催化剂好坏"的问题,而是聚合机理本身决定的。逐步聚合和链式聚合在分子量增长方式上的根本差异,直接影响到:你该选什么单体、反应要进行多久、怎么控制分子量、反应热怎么管理。搞不清这个区别,聚合工艺设计就无从下手。
二、逐步聚合的机理与特征
2.1 缩聚反应
缩聚是逐步聚合中最重要的一类。两种或多种含双官能团(或多官能团)的单体,通过官能团之间的缩合反应逐步连接,每形成一个键就脱除一个小分子副产物(水、醇、氯化氢等)。
以合成PET为例:
# PET合成(简化示意) # 单体1: 对苯二甲酸 HOOC-Ar-COOH (Ar = 对苯二酰基) # 单体2: 乙二醇 HO-CH2-CH2-OH # # 酯化反应: -COOH + -OH → -COO- + H2O # # 逐步进行: # n HOOCArCOOH + n HOCH2CH2OH → [─OOC-Ar-COO-CH2CH2-O─]_n + (2n-1) H2O # # 注意: 每一步都伴随水的脱除,水的持续移除是推动反应向高分子量方向进行的必要条件
缩聚的几个关键特征:
任意分子都能反应。不只是单体-单体,单体-二聚体、二聚体-二聚体、三聚体-五聚体……任何两个含端官能团的分子之间都能反应。这导致了一个独特的动力学后果:分子量随转化率缓慢增长。
Carothers方程精确描述了这一关系。对于等官能团的A-A + B-B型缩聚体系:
DP_n = \frac{1}{1-p}
其中 p 是官能团转化率。这意味着:
| 转化率 p | 数均聚合度 DPn |
|---|---|
| 0.90 | 10 |
| 0.95 | 20 |
| 0.98 | 50 |
| 0.99 | 100 |
| 0.995 | 200 |
要达到工程有用的分子量(DPn > 100),转化率必须超过99%。这个苛刻条件直接决定了缩聚反应的工程特点:必须高效移除副产物水、反应后期粘度急剧增大导致传质困难、通常需要高真空和高温。
线形缩聚与体形缩聚的区分也很重要。当所有单体都是双官能团时,产物是线形高分子。但如果引入三官能团单体(如甘油有三个羟基),链在生长过程中会发生支化,最终形成三维交联网络——这就是体形缩聚,产物不溶不熔。酚醛树脂、不饱和聚酯都是体形缩聚的例子。
2.2 开环聚合
开环聚合是逐步聚合的另一重要类型。环状单体(如己内酰胺、环氧乙烷、环氧丙烷)的环在催化剂作用下打开,形成线形高分子。开环聚合不产生小分子副产物,这在环保和产物纯度方面有优势。
聚己内酰胺(尼龙6)就是通过己内酰胺开环聚合制备的。与尼龙66的缩聚路线相比,开环路线工艺更简单,无需水的脱除。
逐步聚合的分子量-转化率关系
三、链式聚合的机理与特征
链式聚合的核心是活性中心——自由基、碳正离子、碳负离子或配位络合物。活性中心一旦形成,就以极快的速度与大量单体逐个加成,使分子链在极短时间内从无到有、急速增长。
3.1 自由基聚合
自由基聚合是工业上应用最广泛的链式聚合方法,因为它条件温和(通常50~80°C、常压)、适用单体范围广、对杂质相对宽容。
四个基本阶段:
引发(Initiation):引发剂(如过氧化苯甲酰BPO、偶氮二异丁腈AIBN)受热分解产生初级自由基,初级自由基攻击单体双键形成单体自由基。引发是整个反应的"发令枪"——没有引发剂分解就没有聚合。引发剂浓度决定活性中心的数量,从而影响最终分子量(引发剂浓度高→活性中心多→每条链分到的单体少→分子量低)。
增长(Propagation):活性自由基与单体双键加成,链长每次增加一个重复单元。增长速度极快(每秒可加成数千个单体),是链式聚合最核心的过程。
终止(Termination):两条增长链的自由基相遇,通过偶合(两条链合并为一条)或歧化(一条链夺取另一条链的氢原子,两条链都终止)而终止。终止反应导致活性中心消失,决定了每条链的最终长度。
链转移(Chain Transfer):增长链自由基将活性转移到其他分子(单体、溶剂、引发剂或已终止的死链)上。链转移不减少总自由基浓度,但会导致原来那条链终止、新的一条链开始。这增加了分子量分布的宽度。
3.2 离子聚合
离子聚合以碳正离子或碳负离子为活性中心,具有比自由基聚合更好的控制能力。
阳离子聚合适用于含有给电子基团的单体(异丁烯、乙烯基醚),在Lewis酸(如AlCl3、BF3)催化下进行。阳离子聚合速率极快,但活性中心容易被杂质(水、醇)猝灭。
阴离子聚合适用于含有吸电子基团的单体(苯乙烯、丙烯腈、甲基丙烯酸甲酯),在碱金属或有机锂引发。阴离子聚合的突出优势是可以实现"活性聚合"——在无终止无转移的条件下,所有链同时生长到单体耗尽,分子量由单体与引发剂比精确决定。
3.3 配位聚合
配位聚合以齐格勒-纳塔催化剂(如TiCl3/AlEt3)为代表,活性中心是过渡金属与单体配位形成的络合物。配位聚合的独特能力是立体控制:通过催化剂的空间结构,控制单体加成的立体方向,得到等规或间规聚合物。
等规聚丙烯(所有甲基在同一侧)可以结晶,力学强度高,是重要的工程塑料。无规聚丙烯(甲基随机排列)无法结晶,是蜡状低强度材料。同样的单体,仅仅因为立体排列不同,性能天差地别——这就是配位聚合的价值。
两大机理的核心对比
| 对比维度 | 逐步聚合 | 链式聚合 |
|---|---|---|
| 反应参与 | 任意分子均可互反应 | 仅活性中心与单体反应 |
| 分子量增长 | 随转化率缓慢增长 | 反应早期即达高分子量 |
| 单体消耗 | 全程缓慢消耗 | 反应初期急剧下降 |
| 反应热管理 | 热量分散在整个反应过程 | 反应初期集中放热,需控制 |
| 分子量控制 | 通过转化率控制(Carothers方程) | 通过引发剂浓度和终止/转移控制 |
| 时间依赖性 | 反应时间影响转化率和分子量 | 反应时间主要影响转化率 |
| 典型单体 | 二元酸+二元醇,氨基酸 | 乙烯类单体(双键) |
| 副产物 | 有(水、醇等) | 无 |
⚠️ 工程上的关键区别:逐步聚合在高转化率阶段粘度急剧增大,传质和传热变得极其困难,是工程设计中的瓶颈。链式聚合的集中放热可能导致"爆聚"(runaway polymerization),需要特别的热管理策略。
四、机理选择的工程判断
选择聚合机理不是纯学术问题,而是一个工程决策。你需要考虑的因素包括:
- 目标单体:有些单体只适合逐步聚合(如对苯二甲酸+乙二醇),有些只适合链式聚合(如乙烯、丙烯),要看官能团类型
- 分子量要求:如果需要窄分布的精确分子量,优先考虑可控链式聚合(阴离子、ATRP);如果分子量要求不高且能接受宽分布,自由基聚合成本最低
- 立体结构要求:需要等规/间规排列时,配位聚合是唯一选择
- 生产规模:自由基聚合(本体、乳液)适合大规模生产;离子聚合和配位聚合对条件要求高,通常在专业化工厂中运行
- 经济性:自由基聚合条件温和、成本最低;配位聚合需要昂贵的催化剂和纯化条件
重点提炼
- 逐步聚合的分子量随转化率缓慢增长,高转化率(>99%)是获得高分子量的必要条件
- 链式聚合的活性中心一旦引发便快速生长,高分子量产物在反应早期大量形成
- Carothers方程 DP_n = 1/(1-p) 是缩聚分子量控制的理论基础
- 自由基聚合有引发、增长、终止、链转移四个阶段,链转移使分子量分布变宽
- 离子聚合条件更苛刻但控制更好,阴离子聚合可达到"活性"状态
- 配位聚合的核心价值是立体控制,决定了聚合物的结晶行为和力学性能
- 机理选择是一个涉及单体类型、分子量要求、经济性等多因素的工程决策