2.2 可控活性聚合与共聚合
2.2 可控/"活性"聚合与共聚合
本节摘要:传统聚合方法难以精确控制分子量和链结构。可控/"活性"聚合通过引入可逆失活机制,使聚合反应像"搭积木"一样可停可续,实现分子量精确控制和复杂结构合成。共聚合则通过将不同单体引入同一条链,赋予材料性能组合的灵活性。两者结合是现代高分子材料设计的核心手段。
核心问题
阅读完本节,你应当能够:
- 解释ATRP和RAFT中"可逆失活"机制如何实现分子量精确控制
- 描述活性聚合合成嵌段共聚物的基本操作步骤
- 用竞聚率数据判断二元共聚的倾向(无规/交替/嵌段)
- 说明共聚合方程的物理意义及其对组成预测的指导作用
一、传统聚合的控制困境
常规自由基聚合产物有一个令人头疼的特征:分子量分布宽(PDI通常2~5),不同链的长度参差不齐,而且你无法精确知道每条链长什么样。原因在于自由基聚合的终止反应不可控——两条链一旦碰撞就终止,链转移又随时可能发生,"该停不停、该长不长"。
更致命的问题是:常规聚合几乎不可能合成嵌段共聚物。嵌段共聚物是指一条链由两种或多种不同单体的"区块"组成,例如AAAA-BBBB-AAAA型(三嵌段共聚物)。这种结构在热塑性弹性体(如SBS)、药物递送载体等领域有重要应用。但要让自由基聚合在合适的时间点从单体A切换到单体B,需要所有链几乎同时"停下来"等指令,这在传统条件下做不到。
1956年斯瓦克发现活性阴离子聚合部分解决了这个问题——在无终止条件下,所有链同步生长,可以精确控制。但阴离子聚合对单体类型限制严格(不适合丙烯酸酯等常见单体),对水氧极度敏感,工业化应用范围有限。
真正的突破来自1990年代的可控自由基聚合技术。
二、ATRP:原子转移自由基聚合
2.1 核心机制
ATRP(Atom Transfer Radical Polymerization)由Matyjaszewski于1995年开发。其核心思想是给自由基聚合引入一个"开关":用一个过渡金属络合物(通常是CuBr/配体)来可逆地"休眠"和"激活"增长自由基。
当自由基处于激活态(active)时,它可以像普通自由基一样加成单体、使链增长。当它被金属络合物捕获进入休眠态(dormant)时,增长暂时停止。激活和休眠之间的快速平衡使体系中始终只有极少量自由基(ppm级别),大大降低了终止概率。
# ATRP简化机制 # P-Br + Cu(I)/L ⇌ P· + Cu(II)Br/L (激活-休眠平衡) # P· + M → P-M· (增长,M = 单体) # P-M· + Cu(II)Br/L ⇌ P-M-Br + Cu(I)/L (重新休眠) # # 关键:平衡常数K_eq控制激活态自由基浓度 # K_eq小 → 大部分链处于休眠态 → 终止概率极低 # K_eq大 → 激活态浓度高 → 终止概率上升,控制变差
ATRP的几个要点:
分子量由投料比决定:\bar{M}_n \approx \frac{[M]_0}{[R-X]_0} \times M_0 \times \text{转化率}。[M]_0是单体初始浓度,[R-X]_0是引发剂浓度,M_0是重复单元分子量。投料比确定后,分子量就被"写死"了。
分子量分布窄:因为所有链同时开始、同步增长,PDI通常在1.1~1.3之间。
适用单体范围广:苯乙烯、(甲基)丙烯酸酯类、丙烯腈等都能用ATRP聚合,这是相比阴离子聚合的最大优势。
缺点:体系中含有过渡金属,后处理需要脱除金属残余(特别是生物医学应用需要高纯度产品时);配体成本较高。
⚠️ ATRP的工程挑战:ATRP对氧极度敏感(氧气会淬灭自由基),工业化需要严格的除氧条件。近年来开发的"电子转移再生ATRP"(ARGET ATRP)通过使用低价态铜前体和还原剂来维持催化循环,降低了对除氧的要求,大大推动了ATRP的工业化应用。
2.2 RAFT:可逆加成-断裂链转移
RAFT(Reversible Addition-Fragmentation chain Transfer)由Rizzardo等人在1998年开发,是另一种可控自由基聚合方法。它用硫代羰基硫酯化合物(RAFT试剂)作为链转移剂,通过可逆的加成-断裂过程实现活性控制。
RAFT的核心过程:
- 增长链自由基攻击RAFT试剂的C=S键,形成中间自由基
- 中间自由基断裂,原来的增长链被RAFT试剂"封端"(进入休眠态),RAFT试剂释放出新的自由基继续引发新链
- 所有链不断在"生长"和"封端"之间切换,同步增长
RAFT的最大优势是不含金属。对于药物载体、生物材料等对金属残余敏感的应用,RAFT是更合适的选择。缺点是RAFT试剂合成步骤多、成本高、某些单体(如醋酸乙烯酯)的RAFT聚合控制效果不够理想。
ATRP和RAFT的对比:
| 维度 | ATRP | RAFT |
|---|---|---|
| 控制剂 | 过渡金属络合物 | 有机硫化合物 |
| 控制机制 | 可逆原子转移 | 可逆链转移 |
| 金属残余 | 有,需后处理脱除 | 无 |
| 适用单体 | 苯乙烯、丙烯酸酯、丙烯腈 | 范围更广,包括醋酸乙烯酯 |
| PDI | 1.1~1.3 | 1.1~1.3 |
| 成本 | 金属盐+配体较贵 | RAFT试剂较贵 |
| 脱氧要求 | 严格(ARGET有所改善) | 相对宽容 |
三、共聚合:把不同单体编织进一条链
3.1 为什么需要共聚合
均聚物(只含一种单体的聚合物)的性能范围有限。聚苯乙烯脆,聚丙烯耐热性一般,聚甲基丙烯酸甲酯不耐溶剂。很多时候我们需要一种材料同时具备两种或多种性能——例如既要有弹性又要有强度,既要有亲水性又要有疏水性。
共聚合通过将不同单体引入同一条高分子链,把各自的优势"缝合"在一起,是实现性能定制化的主要手段。SBS三嵌段共聚物(苯乙烯-丁二烯-苯乙烯)就是经典案例:两端的聚苯乙烯段形成硬区(玻璃态微相),中间的聚丁二烯段形成软区(橡胶态微相),宏观上表现出热塑性弹性体的行为——无需硫化就有橡胶弹性,而且可以像塑料一样注塑加工。
3.2 竞聚率与共聚物组成
两种单体M1和M2共聚时,各自的反应活性不同,用竞聚率 r_1 和 r_2 来描述:
r_1 = k_{11}/k_{12}:活性中心M1·对单体M1的加成速率 / 对单体M2的加成速率
r_2 = k_{22}/k_{21}:活性中心M2·对单体M2的加成速率 / 对单体M1的加成速率
竞聚率的值直接决定了共聚物的组成和序列特征:
| r_1 | r_2 | 共聚特征 | 产物 |
|---|---|---|---|
| ≈1 | ≈1 | 两种单体活性相近 | 理想无规共聚物 |
| <1 | <1 | 各自偏好对方单体 | 交替共聚物 |
| >1 | <1 | M1倾向自聚,M2倾向与M1共聚 | 嵌段倾向(若两种活性中心差异大) |
| >>1 | <<1 | 各自强烈自聚 | 基本不共聚,各自均聚 |
Mayo-Lewis共聚合方程描述了共聚物组成与单体投料比的关系:
F_1 = \frac{r_1 f_1^2 + f_1 f_2}{r_1 f_1^2 + 2f_1 f_2 + r_2 f_2^2}
其中 F_1 是共聚物中M1的摩尔分数,f_1 是单体混合物中M1的摩尔分数。这个方程在实际应用中用于预测共聚物组成,指导投料方案设计。
一个重要的现象是组成漂移:由于两种单体的消耗速率不同,随着反应进行,单体混合物的组成不断变化,导致不同时期生成的共聚物组成不同。在工程上,为得到组成均匀的产物,通常需要采用"半连续加料"策略——将消耗较快的单体连续补加,维持单体混合物组成恒定。
3.3 共聚物的结构类型
共聚物按序列排列方式可分为:
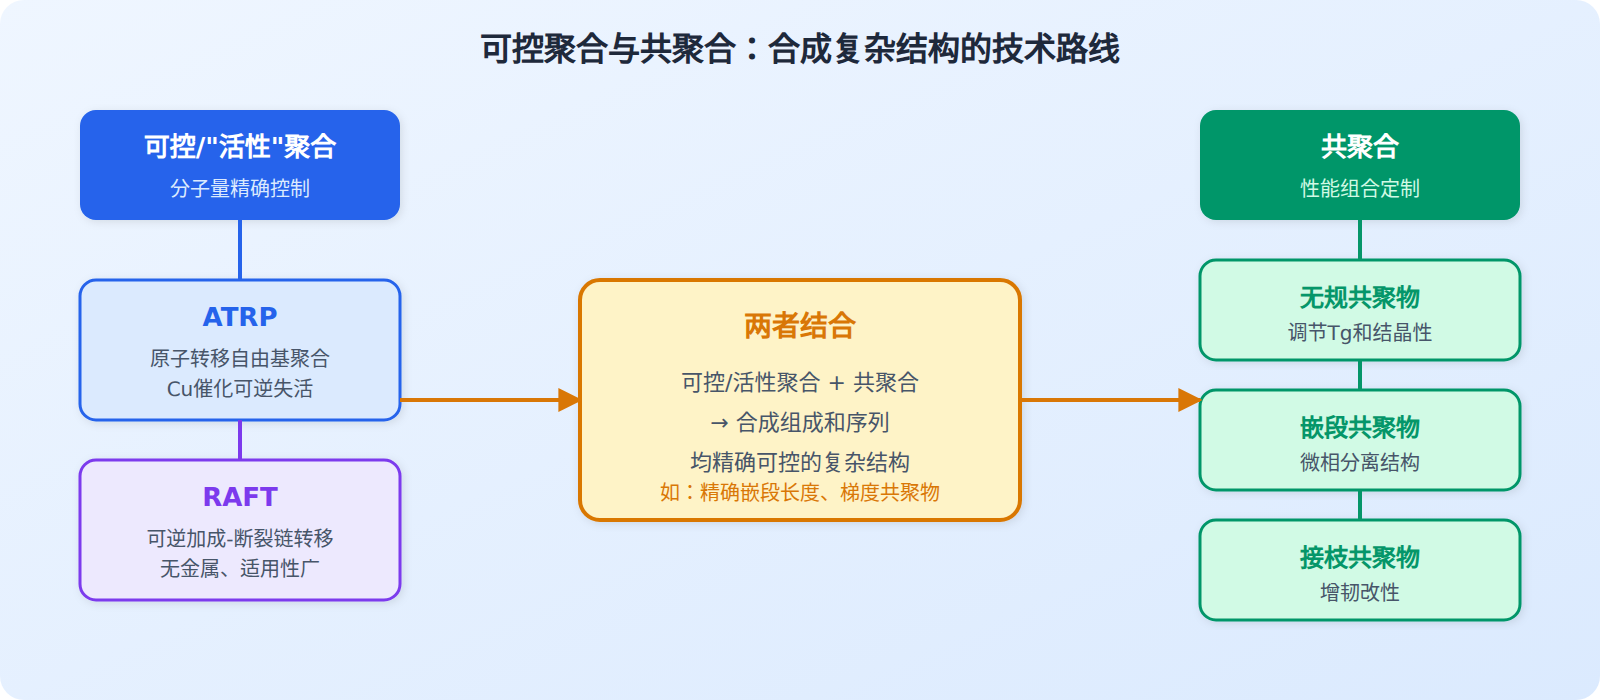
- 无规共聚物:两种单体单元在链中随机排列,如乙丙橡胶
- 交替共聚物:两种单体严格交替排列,如苯乙烯-马来酸酐共聚物
- 嵌段共聚物:相同单体的连续区段形成"块",如SBS热塑性弹性体
- 接枝共聚物:一种单体的长链作为"主干",另一种单体的链段从主链上"长出"
不同结构类型赋予材料截然不同的性能。无规共聚物主要调节Tg和结晶性;嵌段共聚物可以实现微相分离,形成纳米尺度的有序结构;接枝共聚物常用于增韧改性。
共聚合技术路线
四、工程实践中的取舍
可控聚合和共聚合给了我们强大的合成工具,但每一种都有代价。
ATRP需要金属催化剂,RAFT需要特殊试剂,活性阴离子聚合需要超高纯度条件。在实验室里,这些条件都可以满足;但在千吨级工业化生产中,每增加一个纯化步骤就增加一份成本。
因此在很多工业场景中,常规自由基聚合仍然是主力——尽管控制不够精确,但成本低、工艺成熟、规模灵活。可控聚合主要用于高附加值领域:生物医药(精确嵌段的药物载体)、高端涂料(窄分布带来更好的成膜性)、特种弹性体(精确嵌段长度决定弹性回复行为)。
💡 关键直觉:可控聚合不是"更好的聚合",而是"解决不同问题的聚合"。当你需要精确的结构控制时,它不可替代;当你不需要那么精确但追求成本最低时,传统方法可能更合适。工具选择取决于目标。
本章回顾
- 可控/"活性"聚合的核心是通过"可逆失活"机制降低终止概率,使分子量精确可控
- ATRP利用过渡金属络合物的可逆氧化还原,优点是适用单体广,缺点是有金属残余
- RAFT利用有机硫化合物做链转移剂,优点是无金属,缺点是试剂成本高
- 竞聚率决定两种单体的共聚倾向,是预测共聚物组成的关键参数
- 组成漂移是共聚合的固有现象,半连续加料是工程上常用的解决方案
- 共聚物按序列分为无规、交替、嵌段、接枝四类,各有不同的性能调控目标
- 可控聚合与共聚合结合可以合成结构精确的复杂高分子,适用于高附加值领域